Kategoriearchiv: Studien

Rezatapopt: Neue zielgerichtete Therapie bei Eierstock- und Gebärmutterkörperkrebs untersucht

Neue zielgerichtete Therapie bei Eierstock- und Gebärmutterkörperkrebs untersucht

Beim International Gynecologic Cancer Society (IGCS) Kongress in Montreal Anfang Oktober wurden neue Ergebnisse der laufenden Phase-II-Studie PYNNACLE zu Rezatapopt vorgestellt. Dabei handelt es sich um einen neuen Wirkstoff, der gezielt bei Tumoren mit einer bestimmten Veränderung im TP53-Gen, der sogenannten TP53-Y220C-Mutation, eingesetzt wird. Die vorgestellten Ergebnisse stammen aus einer Zwischenanalyse.

Wie funktioniert Rezatapopt?

Das TP53-Gen enthält den Bauplan für das Protein p53, das normalerweise dabei hilft, geschädigte Zellen zu erkennen und ihre weitere Vermehrung zu verhindern. Bei der TP53-Y220C-Mutation ist die Struktur dieses Proteins verändert und seine normale Funktion beeinträchtigt. Rezatapopt bindet gezielt an die veränderte Stelle des p53-Proteins und stabilisiert es wieder. Dadurch soll die ursprüngliche Funktion von p53 möglichst weitgehend wiederhergestellt werden. Der Wirkstoff gehört damit zu den sogenannten p53-Reaktivatoren.

Die PYNNACLE-Studie untersucht Rezatapopt als alleinige Behandlung bei Patientinnen und Patienten mit fortgeschrittenen Tumorerkrankungen, deren Tumor diese spezielle TP53-Y220C-Mutation aufweist. In der Studie werden verschiedene Krebsarten in eigenen Gruppen untersucht. Für gynäkologische Krebserkrankungen gibt es unter anderem eine Gruppe für Eierstock- und eine für Endometriumkrebs. Die behandelten Patientinnen waren teilweise bereits mehrfach mit anderen Therapien behandelt worden.

Welche Ergebnisse wurden bei gynäkologischen Tumoren beobachtet?

In der Auswertung wurden 76 Patientinnen mit fortgeschrittenem Eierstockkrebs behandelt. Sie hatten im Durchschnitt bereits vier verschiedene systemische Therapien erhalten. Bei einem großen Teil der Patientinnen zeigte sich dennoch ein Ansprechen auf Rezatapopt.

Von den 72 Patientinnen, bei denen die Wirksamkeit ausgewertet werden konnte, erreichten 44,4 % eine objektive Tumorverkleinerung. Das bedeutet, dass sich der Tumor bei etwa vier von zehn Patientinnen unter der Behandlung messbar verkleinerte. Bei einem noch größeren Anteil konnte die Erkrankung zumindest unter Kontrolle gehalten werden, das heißt, der Tumor verkleinerte sich oder blieb über einen bestimmten Zeitraum stabil. Die Ergebnisse waren dabei auch bei Patientinnen vielversprechend, die bereits gegenüber anderen Therapien wie Bevacizumab oder PARP-Inhibitoren behandelt worden waren. Bei Patientinnen mit vorheriger PARP-Inhibitor-Therapie lag die objektive Ansprechrate beispielsweise bei 52,6 %.

Auch bei Patientinnen mit FRα-positiven und FRα-negativen Tumoren wurden Ansprechraten beobachtet. Damit deuten die bisherigen Ergebnisse darauf hin, dass die Wirksamkeit von Rezatapopt nicht von einer bestimmten Ausprägung des Folatrezeptors α abhängig ist.

Auch bei den neun ausgewerteten Patientinnen mit Endometriumkrebs wurden vielversprechende Ergebnisse beobachtet. Hier lag die objektive Ansprechrate bei 55,6 %. Aufgrund der sehr kleinen Zahl an Patientinnen sind diese Ergebnisse allerdings noch mit großer Vorsicht zu interpretieren.

Wie gut wurde die Behandlung vertragen?

Auch hinsichtlich der Verträglichkeit zeigten sich in der bisherigen Auswertung überwiegend gut kontrollierbare Nebenwirkungen. Die häufigsten behandlungsbedingten Nebenwirkungen waren Übelkeit, Müdigkeit und ein Anstieg des Kreatininwertes im Blut. Die meisten Nebenwirkungen waren leicht bis mittelgradig und vorübergehend. Bei sieben von 141 insgesamt ausgewerteten Patient:innen musste die Behandlung aufgrund von Nebenwirkungen beendet werden.

Was bedeuten die Ergebnisse?

Die bisherigen Ergebnisse sind insbesondere deshalb interessant, weil Rezatapopt gezielt eine bestimmte Veränderung des p53-Proteins angreift und auch bei stark vorbehandelten Patientinnen deutliche Tumorverkleinerungen beobachtet wurden. Damit könnte dieser Ansatz zukünftig eine neue Behandlungsmöglichkeit für Patientinnen mit einer TP53-Y220C-Mutation darstellen.

Allerdings handelt es sich weiterhin um ein Prüfmedikament. Rezatapopt ist derzeit weder in Europa noch in den USA für die Behandlung von Krebs zugelassen. Die PYNNACLE-Studie läuft noch, sodass weitere Daten benötigt werden, um die Wirksamkeit und Sicherheit der Behandlung besser beurteilen zu können. Entscheidend wird insbesondere sein, ob sich die bisher beobachteten Tumorverkleinerungen in größeren Patientengruppen bestätigen und langfristig zu einer Verlängerung der krankheitsfreien beziehungsweise Gesamtüberlebenszeit führen.


Quelle: Vortrag beim IGCS am 2. Oktober 2026
RAINFOL-03 Studie

RAINFOL-03 Studie

THERAPIESTUDIE ZUM VERGLEICH VON RINATABART SESUTECAN (RINA-S) MIT CHEMOTHERAPIE NACH WAHL DER BEHANDELNDEN ÄRZT:INNEN BEI PATIENTINNEN MIT VORBEHANDELTEM FORTGESCHRITTENEM ODER WIEDERKEHRENDEM GEBÄRMUTTERSCHLEIMHAUTKREBS

Studiendesign Rainfol-03 Endometriumkarzinom Studie

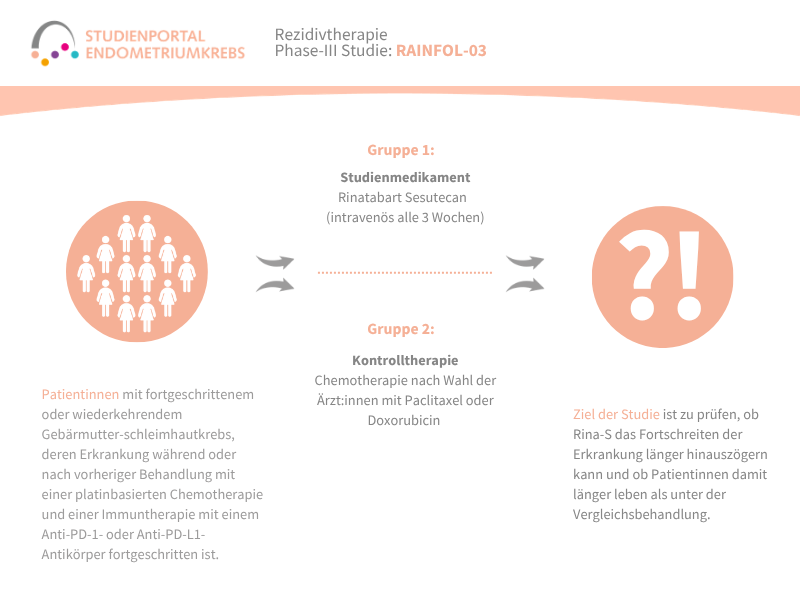
Die RAINFOL-03-Studie ist eine internationale, randomisierte (zufällige Zuteilung zu einem Behandlungsarm) Phase-III-Studie, die das neue Studienmedikament Rinatabart Sesutecan (Rina-S) bei Patientinnen mit vorbehandeltem fortgeschrittenem oder wiederkehrendem Gebärmutterschleimhautkrebs (Endometriumkarzinom) untersucht. Verglichen wird Rina-S mit einer Chemotherapie, die von der behandelnden Prüfärztin bzw. dem Prüfarzt ausgewählt wird. Die Studie richtet sich an Patientinnen, deren Erkrankung während oder nach vorheriger Behandlung mit einer platinbasierten Chemotherapie und einer Immuntherapie mit einem Anti-PD-1- oder Anti-PD-L1-Antikörper fortgeschritten ist.

Was wird in dieser Studie untersucht?

Wenn Gebärmutterschleimhautkrebs während oder nach einer Behandlung mit einer platinbasierten Chemotherapie und einer Immuntherapie weiter fortschreitet oder zurückkehrt, stehen nur noch begrenzte Behandlungsmöglichkeiten zur Verfügung. In dieser Situation werden unter anderem Chemotherapien wie Paclitaxel oder Doxorubicin eingesetzt. In klinischen Studien wird untersucht, ob neue gezieltere Behandlungsansätze die Erkrankung länger unter Kontrolle halten können.

Rinatabart Sesutecan (Rina-S) ist ein sogenanntes Antikörper-Wirkstoff-Konjugat (ADC). Dabei handelt es sich um eine Kombination aus einem Antikörper und einem Krebsmedikament. Der Antikörper erkennt gezielt den sogenannten Folat-Rezeptor alpha (FRα) auf der Oberfläche von Tumorzellen und bindet daran. Anschließend wird das gebundene Medikament in die Krebszelle aufgenommen und dort freigesetzt, um die Tumorzelle möglichst gezielt zu zerstören und das weitere Wachstum des Tumors zu verhindern. Dadurch sollen gesunde Zellen weitgehend geschont werden.

Was ist das Ziel der Studie?

Die Studie untersucht primär, ob Rina-S das Fortschreiten der Erkrankung länger hinauszögern kann und ob Patientinnen damit länger leben als unter der Vergleichsbehandlung. Zusätzlich wird u.a. erhoben, wie viele Patientinnen auf die Behandlung ansprechen und wie lange das Ansprechen anhält. Außerdem werden die Sicherheit und Verträglichkeit der Behandlung sowie die Lebensqualität der Patientinnen untersucht.

Wie ist der Ablauf der Studie?

Vor Beginn der Studie wird in einer Voruntersuchungsphase geprüft, ob die Patientinnen für die Teilnahme geeignet sind.

Anschließend werden geeignete Patientinnen zufällig im Verhältnis 1:1 einer von zwei Behandlungsgruppen zugeteilt. Dabei besteht eine 50-prozentige Wahrscheinlichkeit, Rina-S oder die Vergleichsbehandlung zu erhalten.

Gruppe 1 (Testgruppe)
– Rina-S als Infusion, einmal alle drei Wochen

Gruppe 2 (Kontrollgruppe)
– Chemotherapie nach Entscheidung der behandelnden Ärzt:innen (Paclitaxel als Infusion an den Tagen 1, 8 und 15 eines vierwöchigen Behandlungszyklus oder Doxorubicin einmal alle drei Wochen als Infusion)

Die Behandlung wird fortgesetzt, bis die Erkrankung fortschreitet, nicht akzeptable Nebenwirkungen auftreten oder die Therapie aus anderen Gründen beendet wird. Während der Studie finden regelmäßige Untersuchungen am Studienzentrum statt, bei denen unter anderem die Wirksamkeit und Verträglichkeit der Behandlung sowie die Lebensqualität erfasst werden.

Gibt es Risiken?

Über mögliche Risiken bzw. Nebenwirkungen, die mit der Teilnahme verbunden sind, werden Sie im Rahmen eines Aufklärungsgesprächs informiert.

Teilnahmevoraussetzungen:

An dieser Studie können Frauen im Alter ab 18 Jahren teilnehmen mit:

  • bestätigter Diagnose eines fortgeschrittenen oder wiederkehrenden Gebärmutterschleimhautkrebses (Endometriumkarzinoms),
  • mindestens einer, aber nicht mehr als drei vorangegangenen Therapielinien
  • vorheriger Behandlung bestehend aus platinbasierter Chemotherapie und Anti-PD-(L)1-Antikörper (entweder nacheinander oder in Kombination).
  • Voranschreiten der Erkrankung unter oder nach der letzten Therapielinie

Darüber hinaus gibt es aber auch noch weitere Kriterien, die für eine Teilnahme an der Studie erfüllt sein müssen. Weitere Informationen erhalten Sie über Ihre behandelnden Ärzt:innen.

Diese Studie wird durchgeführt von:

BLUESTAR-ENDOMETRIAL01

BLUESTAR-ENDOMETRIAL01

KLINISCHE STUDIE ZUM VERGLEICH VON PUXITATUG SAMROTECAN (PUXI-SAM) MIT CHEMOTHERAPIE NACH WAHL DER BEHANDELNDEN ÄRZT:INNEN BEI PATIENTINNEN MIT FORTGESCHRITTENEM ODER METASTASIERTEM, B7-H4-POSITIVEM GEBÄRMUTTERSCHLEIMHAUTKREBS

Die Bluestar-Endometrial01 ist eine offene, randomisierte (zufällige Zuteilung zu einem Behandlungsarm), internationale Phase-III-Studie. In der Studie wird das neue Medikament Puxitatug Samrotecan (Puxi-Sam) mit einer Standardchemotherapie nach Wahl der behandelnden Ärzt:innen verglichen. Die Studie richtet sich an Patientinnen mit fortgeschrittenem oder metastasiertem Gebärmutterschleimhautkrebs (Endometriumkarzinom), deren Erkrankung nach einer Behandlung mit einer platinbasierten Chemotherapie und einer Immuntherapie (Anti-PD-1- oder Anti-PD-L1-Therapie) weiter fortgeschritten ist. Voraussetzung für die Teilnahme ist außerdem, dass die Tumorzellen das Protein B7-H4 aufweisen.

Was wird in dieser Studie untersucht?

Für Patientinnen mit fortgeschrittenem oder metastasiertem Endometriumkarzinom, deren Tumorwachstum nach einer Behandlung mit Chemotherapie und Immuntherapie weiter voranschreitet, stehen nur begrenzte Therapieoptionen zur Verfügung. Daher werden neue Behandlungsansätze benötigt, die das Tumorwachstum besser kontrollieren und die Lebensqualität erhalten können.

Ein möglicher neuer Ansatz richtet sich gegen das Protein B7-H4. Dieses Protein kommt auf der Zelloberfläche von einem relevanten Anteil der Endometriumtumoren vor, während es in gesundem Gewebe seltener zu finden ist. Dadurch eignet sich B7-H4 als Angriffspunkt für zielgerichtete Therapien.

Puxitatug Samrotecan (Puxi-Sam) ist ein sogenanntes Antikörper-Wirkstoff-Konjugat (ADC). Dabei handelt es sich um eine Kombination aus einem Antikörper und einem Krebsmedikament. Der Antikörper erkennt gezielt das B7-H4-Protein auf der Oberfläche von Tumorzellen und bindet daran. Anschließend wird das gebundene Medikament in die Krebszelle aufgenommen und dort freigesetzt, um die Tumorzelle möglichst gezielt zu zerstören. Dadurch sollen gesunde Zellen weitgehend geschont werden.

In dieser Studie wird untersucht, ob Puxi-Sam wirksamer ist als die derzeit üblichen Chemotherapien Doxorubicin oder Paclitaxel bei Patientinnen mit B7-H4-positivem, fortgeschrittenen oder metastasierten Endometriumkarzinom.

Was ist das Ziel der Studie?

Das primäre Ziel der Studie ist es zu untersuchen, ob Patientinnen unter der Behandlung mit Puxitatug Samrotecan länger ohne ein Fortschreiten der Erkrankung leben (progressionsfreies Überleben), und ob sich das Gesamtüberleben im Vergleich zu einer Standardchemotherapie verlängert.
Darüber hinaus wird u.a. untersucht, wie viele Patientinnen auf die Behandlung ansprechen, wie lange dieses Ansprechen anhält, wie sich die Therapie auf Beschwerden und Lebensqualität auswirkt und wie gut die Behandlung vertragen wird.

Wie ist der Ablauf der Studie?

An der Studie sollen weltweit etwa 700 Patientinnen teilnehmen. Nach erfolgreicher Prüfung der Einschlusskriterien werden die Teilnehmerinnen im Verhältnis 1:1 zufällig einem der zwei Behandlungsarmen zugeordnet:

Arm A
– Puxitatug Samrotecan als Infusion über die Vene alle drei Wochen.

Arm B
– Standardchemotherapie nach Wahl der behandelnden Ärztin oder des behandelnden Arztes:

  • Doxorubicin als Infusion alle drei Wochen

oder

  • Paclitaxel als Infusion an den Tagen 1, 8 und 15 eines 28-tägigen Behandlungszyklus

Die Behandlung wird in beiden Studienarmen fortgesetzt, bis die Erkrankung fortschreitet, nicht akzeptable Nebenwirkungen auftreten oder die Therapie aus anderen Gründen beendet wird.

Gibt es Risiken?

Über mögliche Risiken bzw. Nebenwirkungen, die mit der Teilnahme verbunden sind, werden Sie im Rahmen eines Aufklärungsgesprächs informiert.

Teilnahmevoraussetzungen:

An dieser Studie können Frauen im Alter ab 18 Jahren teilnehmen mit:

  • bestätigter Diagnose eines Endometriumkarzinoms oder Karzinosarkoms, deren Tumor das Protein B7-H4 aufweist (≥25%)
  • Rezidivierendem/metastasierten Endometriumkarzinom, d. h. mit radiologischem oder objektivem Nachweis eines Rezidivs oder einer Progression
  • vorheriger Behandlung: platinbasierte Chemotherapie sowie eine Therapie mit Anti-PD-1- und Anti-PD-L1-Antikörpern, entweder einzeln oder in Kombination.
  • im fortgeschrittenen Krankheitsstadium dürfen bisher höchstens zwei vorherige Therapielinien durchgeführt worden sein.

Darüber hinaus gibt es aber auch noch weitere Kriterien, die für eine Teilnahme an der Studie erfüllt sein müssen. Weitere Informationen erhalten Sie über Ihre behandelnden Ärzt:innen.

Weitere Informationen zur Studie und Zentren, an denen eine Teilnahme möglich ist, sind auf der Seite der EMA zu finden.

Diese Studie wird durchgeführt von:

NOGGO S32 – Expression XIX (19)

NOGGO S32 / Expression XIX (19)

UMFRAGE ZUR NUTZUNG DIGITALER MEDIEN UND TELEMEDIZIN IN DER GYNÄKOLOGISCHEN VERSORGUNG

Digitale Medien und Telemedizin werden auch in der Medizin immer wichtiger. Doch wie nutzen Patientinnen digitale Angebote im Alltag und in ihrer medizinischen Versorgung? Welche Erfahrungen haben sie mit Telemedizin gemacht und welche Vorteile oder Bedenken sehen sie?
Die Umfrage Expression XIX untersucht, wie Patientinnen der Gynäkologie digitale Medien und telemedizinische Angebote nutzen und welchen Bedarf sie für die Zukunft sehen. Dabei soll insbesondere herausgefunden werden, ob die bestehenden Angebote den Bedürfnissen der Patientinnen entsprechen oder ob ein größerer Bedarf an telemedizinischer Versorgung besteht.

Was wird in der Umfrage untersucht?

Im Mittelpunkt der Umfrage steht der Umgang von Patientinnen mit digitalen Medien und Telemedizin. Unter Telemedizin versteht man beispielsweise medizinische Beratung oder Betreuung, die über digitale Medien wie Videoanrufe, Apps oder andere Online-Plattformen stattfindet und nicht unbedingt einen persönlichen Besuch in der Arztpraxis oder Klinik erfordert.

Die Umfrage erfasst zunächst, wie Patientinnen digitale Medien in ihrem Alltag nutzen und welchen Stellenwert sie beispielsweise bei der Suche nach Informationen über die eigene Erkrankung haben. Anschließend werden die bisherigen Erfahrungen mit Telemedizin untersucht. Dabei geht es unter anderem darum, welche Vorteile und Nachteile Patientinnen in der telemedizinischen Versorgung sehen und in welchen Situationen sie eine digitale Beratung gegenüber einem persönlichen Gespräch bevorzugen würden.

Außerdem soll untersucht werden, welche Sorgen oder Schwierigkeiten Patientinnen bei der Nutzung von Telemedizin haben. Dabei wird auch erfragt, ob eine Schulung oder Anleitung den Umgang mit digitalen medizinischen Angeboten erleichtern könnte.

Was ist das Ziel der Umfrage?

Ziel der Umfrage ist es, den aktuellen Wissensstand, die Nutzung und den Bedarf von Patientinnen im Hinblick auf digitale Medien und Telemedizin zu erfassen. Die Ergebnisse sollen zeigen, wo Patientinnen Vorteile in der Telemedizin sehen, welche Nachteile oder Bedenken bestehen und ob die derzeitigen telemedizinischen Angebote den tatsächlichen Bedürfnissen der Patientinnen entsprechen.

Die Ergebnisse sollen dazu beitragen, die zukünftige Kommunikation zwischen Ärzt:innen und Patientinnen zu verbessern und die medizinische Betreuung im Krankheitsalltag stärker an den Bedürfnissen der Patientinnen auszurichten. Außerdem können die Ergebnisse eine Grundlage für zukünftige Schulungsangebote bilden, die Patientinnen den Umgang mit digitalen medizinischen Angeboten erleichtern und sie dabei unterstützen, sich stärker an Entscheidungen über ihre eigene Behandlung zu beteiligen.

Wie ist der Ablauf der Umfrage?

Die Studie besteht aus einer einmaligen anonymen Befragung. Zu Beginn werden allgemeine Angaben zur Person und zur Erkrankung erfasst. Anschließend geht es um die Nutzung digitaler Medien im privaten und beruflichen Alltag sowie um die Suche nach Informationen zur eigenen Erkrankung, beispielsweise über soziale Medien.

Im weiteren Verlauf werden die bisherigen Erfahrungen mit Telemedizin erfragt. Die Teilnehmerinnen können angeben, welche Vorteile und Nachteile sie in der telemedizinischen Versorgung sehen und in welchen Situationen sie eine digitale Beratung gegenüber einem persönlichen Gespräch bevorzugen würden. Außerdem wird untersucht, welche Art von telemedizinischen Angeboten für die Patientinnen besonders interessant ist und welche Eigenschaften eine digitale Anwendung oder Plattform aus ihrer Sicht haben sollte.

Der Fragebogen ist in 6 Sprachen verfügbar – Arabisch, Deutsch, Englisch, Französisch, Russisch und Türkisch.

Gibt es Risiken?

Die Expression 19 ist eine Umfragestudie und hat deswegen keine Teilnahmerisiken.

Teilnahmevoraussetzungen:

An der Umfrage können Patientinnen ab 18 Jahren teilnehmen, die sich aufgrund einer gynäkologischen Erkrankung in einer Klinik oder Praxis in Behandlung befinden.

Wo kann ich an der Umfrage teilnehmen?

Die Teilnahme ist ab sofort online oder an den teilnehmenden Studienzentren möglich!

DESTINY-ENDOMETRIAL01

DESTINY-ENDOMETRIAL01

THERAPIESTUDIE ZUR KOMBINATION VON TRASTUZUMAB DERUXTECAN (T-DXD) UND RILVEGOSTOMIG ODER PEMBROLIZUMAB BEI PATIENTINNEN MIT FORTGESCHRITTENEM ODER WIEDERGEKEHRTEM GEBÄRMUTTERSCHLEIMHAUTKREBS

Die DESTINY-Endometrial01 ist eine globale, randomisierte (die Zuordnung der Behandlung für die konkrete Patientin erfolgt per Zufall) Phase-3 Studie, die eine neue Behandlungsmöglichkeit für Patientinnen mit fortgeschrittenem oder wiederkehrendem Gebärmutterschleimhautkrebs (Endometriumkarzinom), dessen Tumorzellen HER2 überexprimieren und einen pMMR-Status aufweisen, untersucht. Dabei werden zwei neue Kombinationstherapien mit dem Medikament Trastuzumab deruxtecan (T-DXd mit Rilvegostomig oder Pembrolizumab) mit der aktuellen Standardtherapie aus Chemotherapie und Immuntherapie verglichen. Ziel ist es herauszufinden, ob die neuen Behandlungen das Fortschreiten der Erkrankung länger verhindern können.

Was wird in dieser Studie untersucht?

Endometriumkarzinome zählen zu den häufigsten Krebserkrankung der Gebärmutter.

Bei Patientinnen mit bei Erstdiagnose fortgeschrittener oder wiederkehrender Erkrankung besteht die Standardbehandlung häufig aus einer Kombination von Chemotherapie und Immuntherapie. Dennoch kommt es bei vielen Patientinnen im Verlauf zu einem Fortschreiten der Erkrankung, weshalb neue Therapieansätze benötigt werden.

Die Studie richtet sich an Patientinnen, deren Tumore den humanen epidermalen Wachstumsfaktorrezeptor 2 (HER2) aufweisen. HER2 ist ein Protein auf der Oberfläche von Tumorzellen, das Wachstumssignale an die Krebszelle weitergeben kann. Bei einigen Endometriumkarzinomen findet sich ein erhöhtes Vorkommen von HER2, das als Angriffspunkt für zielgerichtete Therapien genutzt werden kann.

Außerdem müssen die Tumoren einen sogenannten pMMR-Status (proficient Mismatch Repair) aufweisen. Das bedeutet, dass dieses Reparatursystem für Fehler im Erbgut grundsätzlich funktioniert. Diese Tumoren sprechen häufig schlechter auf Immuntherapien an als Tumoren mit einem gestörten Reparatursystem (dMMR), weshalb neue Behandlungsstrategien untersucht werden.

In dieser Studie wird u.a. Trastuzumab deruxtecan (T-DXd) eingesetzt. Dabei handelt es sich um ein sogenanntes Antikörper-Wirkstoff-Konjugat (ADC). Der Antikörper erkennt gezielt HER2 auf der Oberfläche von Tumorzellen und schleust anschließend ein Zellgift in die Krebszelle ein, um diese zu zerstören.

T-DXd wird in dieser Studie entweder mit Pembrolizumab, einer Immuntherapie, oder mit Rilvegostomig kombiniert. Rilvegostomig ist ein neuer immuntherapeutischer Wirkstoff, der verschiedene Mechanismen des Immunsystems gleichzeitig beeinflussen soll, um die körpereigene Abwehr gegen den Tumor zu stärken.

Was ist das Ziel der Studie?

Das Hauptziel der Studie ist es zu untersuchen, ob die Kombination von Trastuzumab deruxtecan mit Rilvegostomig oder Pembrolizumab das Fortschreiten der Erkrankung länger verhindern kann als die derzeitige Standardbehandlung aus Chemotherapie und Pembrolizumab.

Darüber hinaus wird untersucht, ob sich die neuen Behandlungsstrategien auf die Gesamtüberlebenszeit auswirken und wie gut die Therapien vertragen werden. Auch die Lebensqualität und die von den Patientinnen berichteten Beschwerden während der Behandlung werden untersucht.

Wie ist der Ablauf der Studie?

Patientinnen, die an der Studie teilnehmen, werden per Zufallsprinzip einem von drei Behandlungsarmen zugeteilt:

Arm 1:
Trastuzumab deruxtecan + Rilvegostomig als Infusion alle drei Wochen.

Arm 2:
Trastuzumab deruxtecan + Pembrolizumab als Infusion alle drei Wochen.

Arm 3:
aktuelle Standardtherapie bestehend aus Chemotherapie mit Carboplatin und Paclitaxel + Pembrolizumab für 6 Behandlungszyklen. Anschließend wird Pembrolizumab als Erhaltungstherapie für bis zu 14 Zyklen weitergegeben.

Die Behandlung wird in allen Studienarmen fortgeführt, bis die Erkrankung fortschreitet, nicht akzeptable Nebenwirkungen auftreten oder andere Gründe für ein Absetzen der Therapie vorliegen.

Während der gesamten Studie finden regelmäßige Untersuchungen statt, um die Wirkung der Behandlung, mögliche Nebenwirkungen und den allgemeinen Gesundheitszustand der Patientinnen zu überwachen.

Gibt es Risiken?

Über mögliche Risiken bzw. Nebenwirkungen, die mit der Teilnahme verbunden sind, werden Sie im Rahmen eines Aufklärungsgesprächs von Ihrem Arzt bzw. Ihrer Ärztin informiert.

Teilnahmevoraussetzungen:

An dieser Studie können Frauen im Alter ab 18 Jahren teilnehmen mit:

  • bestätigter Diagnose eines epithelialen Endometriumkarzinoms. Alle histologischen Typen sind zulässig, mit Ausnahme von Sarkomen (Karzinosarkome sind zulässig).
  • fortgeschrittenem Endometriumkarzinom (Stadium III/IV) bei Erstdiagnose oder erstes Rezidiv des Endometriumkarzinoms
  • zentral nachgewiesener positiver HER2 Status (IHC 3+ oder 2+)
  • bestätigtem pMMR-Status (funktionierender MMR-Reparaturmechanismus)
  • Zuvor darf keine systemische Therapie für die Erkrankung erfolgt sein, ausgenommen: adjuvante/neoadjuvante Chemotherapie oder Radiochemotherapie (bei Rezidiven muss das Wiederauftreten oder Fortschreiten der Erkrankung ≥ 6 Monate nach der letzten Chemotherapie-Dosis eingetreten sein), Behandlung mit Trastuzumab in der adjuvanten/neoadjuvanten Situation und vorherige Strahlentherapie sind erlaubt
  • Nicht erlaubt ist eine vorherige Behandlung mit ADCs oder Immun-Checkpoint-Inhibitoren, einschließlich (aber nicht beschränkt auf) Anti-PD-1/PD-L1/PD-L2- und Anti-CTLA-4-Antikörper sowie therapeutische Krebsimpfstoffe.

Darüber hinaus gibt es aber auch noch weitere Kriterien, die für eine Teilnahme an der Studie erfüllt sein müssen. Weitere Informationen erhalten Sie über Ihre behandelnden Ärzt:innen.

Weitere Informationen zur Studie und Zentren, an denen eine Teilnahme möglich ist sind auf der Studienhomepage zu finden: https://www.astrazenecaclinicaltrials.com/study/D781DC00001/

Diese Studie wird durchgeführt von:

PYNNACLE-STUDIE

PYNNACLE-STUDIE

THERAPIESTUDIE ZUR BEWERTUNG DER WIRKSAMKEIT UND SICHERHEIT DES NEUEN WIRKSTOFFS REZATAPOPT BEI PATIENT:INNEN MIT LOKAL FORTGESCHRITTENEN ODER METASTASIERTEN SOLIDEN TUMOREN

Die PYNNACLE-Studie ist eine klinische Phase-1/2-Studie, in der ein neues Medikament namens Rezatapopt untersucht wird. Die Studie richtet sich an Patient:innen mit verschiedenen fortgeschrittenen oder metastasierten Krebsarten (z. B. Eierstock-, Brust-, Lungen- oder Endometriumkrebs), deren Tumor eine bestimmte genetische Veränderung aufweist, die sogenannte TP53-Y220C-Mutation. Ziel ist es, herauszufinden, wie sicher und wirksam Rezatapopt ist und welche Dosis am besten geeignet ist.

Teilnahme:

Weitere Informationen zur Studie und Zentren, an denen eine Teilnahme möglich ist sind auf der Studienhomepage zu finden: https://www.pynnaclestudy.com/

NOGGO S35 – Expression XXI (21)

NOGGO S35 / Expression XXI – (21) / SARA-Studie

Umfragestudie zur Lebensqualität von Patientinnen mit Gebärmutterkrebs

Die SARA-Studie ist eine europaweite Umfragestudie zur Lebensqualität von Patientinnen mit Gebärmutterkrebs. Ziel ist es, akute und langfristige Nebenwirkungen der Behandlung sowie deren Auswirkungen auf das tägliche Leben und Wohlbefinden der Patientinnen zu erfassen.

Was wird in der Umfrage untersucht?

Gebärmutterkrebs ist eine der häufigsten Krebserkrankungen bei Frauen in Industrieländern – an vierter Stelle nach Brust-, Darm- und Lungenkrebs. In den meisten Fällen wird die Erkrankung früh erkannt, was die Heilungschancen erhöht. Trotz guter Überlebensraten kann die Behandlung Nebenwirkungen verursachen, die langfristig die Lebensqualität beeinträchtigen. Diese können körperlich (z. B. Nervenschädigungen wie Polyneuropathie oder Haarausfall), psychisch oder sozial sein. Die SARA-Studie möchte besser verstehen, wie diese Belastungen erlebt werden und welche langfristigen Folgen sie für Patientinnen haben. Die Umfrage berücksichtigt viele Aspekte des Lebens mit Gebärmutterkrebs: Begleiterkrankungen, allgemeiner Gesundheitszustand, Einnahme mehrerer Medikamente (Polypharmazie), Nebenwirkungen, psychisches Befinden, Alltag, Beziehungen, Berufstätigkeit und Informationsstand über Behandlungsoptionen.

Was ist das Ziel der Umfrage?

Das Hauptziel der Studie ist es, die Häufigkeit bestimmter Nebenwirkungen – insbesondere von Nervenschädigungen (Polyneuropathie) und Haarausfall – zu erfassen und zu bewerten, wie stark diese die Lebensqualität beeinflussen.
Darüber hinaus sollen auch folgende Punkte untersucht werden:

  • Behandlungsvorlieben und Therapietreue (ob und wie gut Therapien eingehalten werden)
  • finanzielle und zeitliche Belastungen durch die Erkrankung
  • wie gut sich Patientinnen über Behandlungsmöglichkeiten und medizinische Leitlinien informiert fühlen

Wie ist der Ablauf der Umfrage?

Insgesamt sollen ca. 500 Patientinnen für die Studie befragt werden, darunter 100 Patientinnen aus Deutschland. Die Teilnahme an der SARA-Studie erfolgt über einen den betroffene Frauen ausfüllen können – unabhängig davon, in welchem Stadium der Erkrankung sie sich befinden oder welche Behandlung sie erhalten (oder erhalten haben). Es werden drei Gruppen von Patientinnen verglichen:

  • Gruppe A: Frauen mit einer erstmaligen Diagnose von Gebärmutterkrebs
  • Gruppe B: Frauen mit einem Rückfall der Erkrankung (Rezidiv)
  • Gruppe C: Frauen, die sich nach der Behandlung in der

Gibt es Risiken?

Die Expression 21 ist eine Umfragestudie und hat deswegen keine Teilnahmerisiken.

Teilnahmevoraussetzungen:

Die Umfrage ist freiwillig und richtet sich an alle von Gebärmutterkrebs betroffenen Frauen, unabhängig davon, ob die Erkrankung erstmalig aufgetreten oder wiedergekehrt ist. Das Mindestalter zur Teilnahme beträgt 18 Jahre.

Wo kann ich an der Umfrage teilnehmen?

Aktuell können Patientinnen über die teilnehmenden Zentren an der Studie teilnehmen. Bald wird auch eine online Teilnahme möglich sein.

NOGGO S33 – Expression XX (20)

NOGGO S33 – Expression XX (20)

Umfrage unter Patientinnen mit gynäkologischen Tumorerkrankungen zum überbringen schlechter Nachrichten

Das Überbringen schlechter Nachrichten ist ein wesentlicher Bestandteil des medizinischen Berufsalltags, insbesondere in der gynäkologischen Onkologie. Trotz der Häufigkeit dieser Gespräche stellt das Überbringen schlechter Nachrichten für viele Ärztinnen und Ärzte eine erhebliche Herausforderung dar. Studien betonen die Notwendigkeit von Kommunikationstraining, um das Selbstvertrauen des medizinischen Personals zu stärken und die Angst vor solchen Gesprächen zu reduzieren. Bisher gibt es jedoch nur wenige Studien zu diesem Thema, insbesondere im deutschsprachigen Raum fehlen Untersuchungen, die die Perspektive der Patientinnen beim Überbringen schlechter Nachrichten in der gynäkologischen Onkologie erfassen. Um diese Lücke zu schließen, wurde die Expression 20 Umfrage geplant.

Was ist das Ziel der Umfrage?

Ziel dieser Umfrage ist es, die Perspektive der Patientinnen beim Überbringen schlechter Nachrichten zu erfassen und zu analysieren. Dabei sollen Unterschiede zwischen Frauen mit und ohne Migrationshintergrund untersucht werden. Es wird vermutet, dass Patientinnen generell Verbesserungsbedarf beim Überbringen schlechter Nachrichten sehen. Zudem soll erforscht werden, ob Frauen mit Migrationshintergrund sich im Vergleich zu Frauen ohne Migrationshintergrund weniger gut aufgeklärt fühlen und ob sie Bedarf an interkulturellen Kompetenzen und Angeboten haben.

Was ist der Ablauf der Umfrage?

Insgesamt sollen 500 Patientinnen für die Studie befragt werden. Die Umfrage ist anonym und die Daten werden anhand eines Fragebogens erhoben, welcher in Papierform an den teilnehmenden Studienzentren zur Verfügung stehen wird. Der Fragebogen ist in 4 Sprachen verfügbar – Deutsch, Türkisch, Arabisch und Englisch.

Der Fragebogen ist in 2 Teile gegliedert:

  1. Soziodemographische Fragen
    – 15 Fragen zur Person (Alter, Bildungsstatus, Partnerschaft, Muttersprache, Geburtsort) und zur Tumorerkrankung
  2. Gesprächsfragen
    – 46 Fragen zu einem Gespräch, in welchem schlechte Nachrichten bezüglich der Erkrankung übermittelt wurden. Die Fragen beziehen sich insbesondere auf das Befinden und die Wünsche der Patientin im Rahmen dieses Gespräches und die Zeit nach dem Gespräch.

Gibt es Risiken?

Die Expression 20 ist eine Umfragestudie und hat deswegen keine Teilnahmerisiken.

Teilnahmevoraussetzungen:

Frauen mit gynäkologisch-onkologischen Tumorerkrankungen inklusive Borderline-Tumoren dürfen an dieser Umfrage teilnehmen. Das Mindestalter beträgt 18 Jahre. Es werden nur Frauen eingeschlossen, die in Deutschland leben.

Wo kann ich an der Umfrage teilnehmen?

Die Studie wird aktuell in Berlin an der Klinik für Gynäkologie der Charité im Virchow-Klinikum sowie im Vivantes Klinikum am Urban durchgeführt.

Die Teilnahme ist ab sofort auch online möglich!

NOGGO S20 / ENGOT-gyn4 – Expression IX (9)

NOGGO S20 / ENGOT-gyn4 – Expression IX – (9)

Longterm survival with gynecological cancer / Langzeitüberlebende mit gynäkologischen Krebserkrankungen

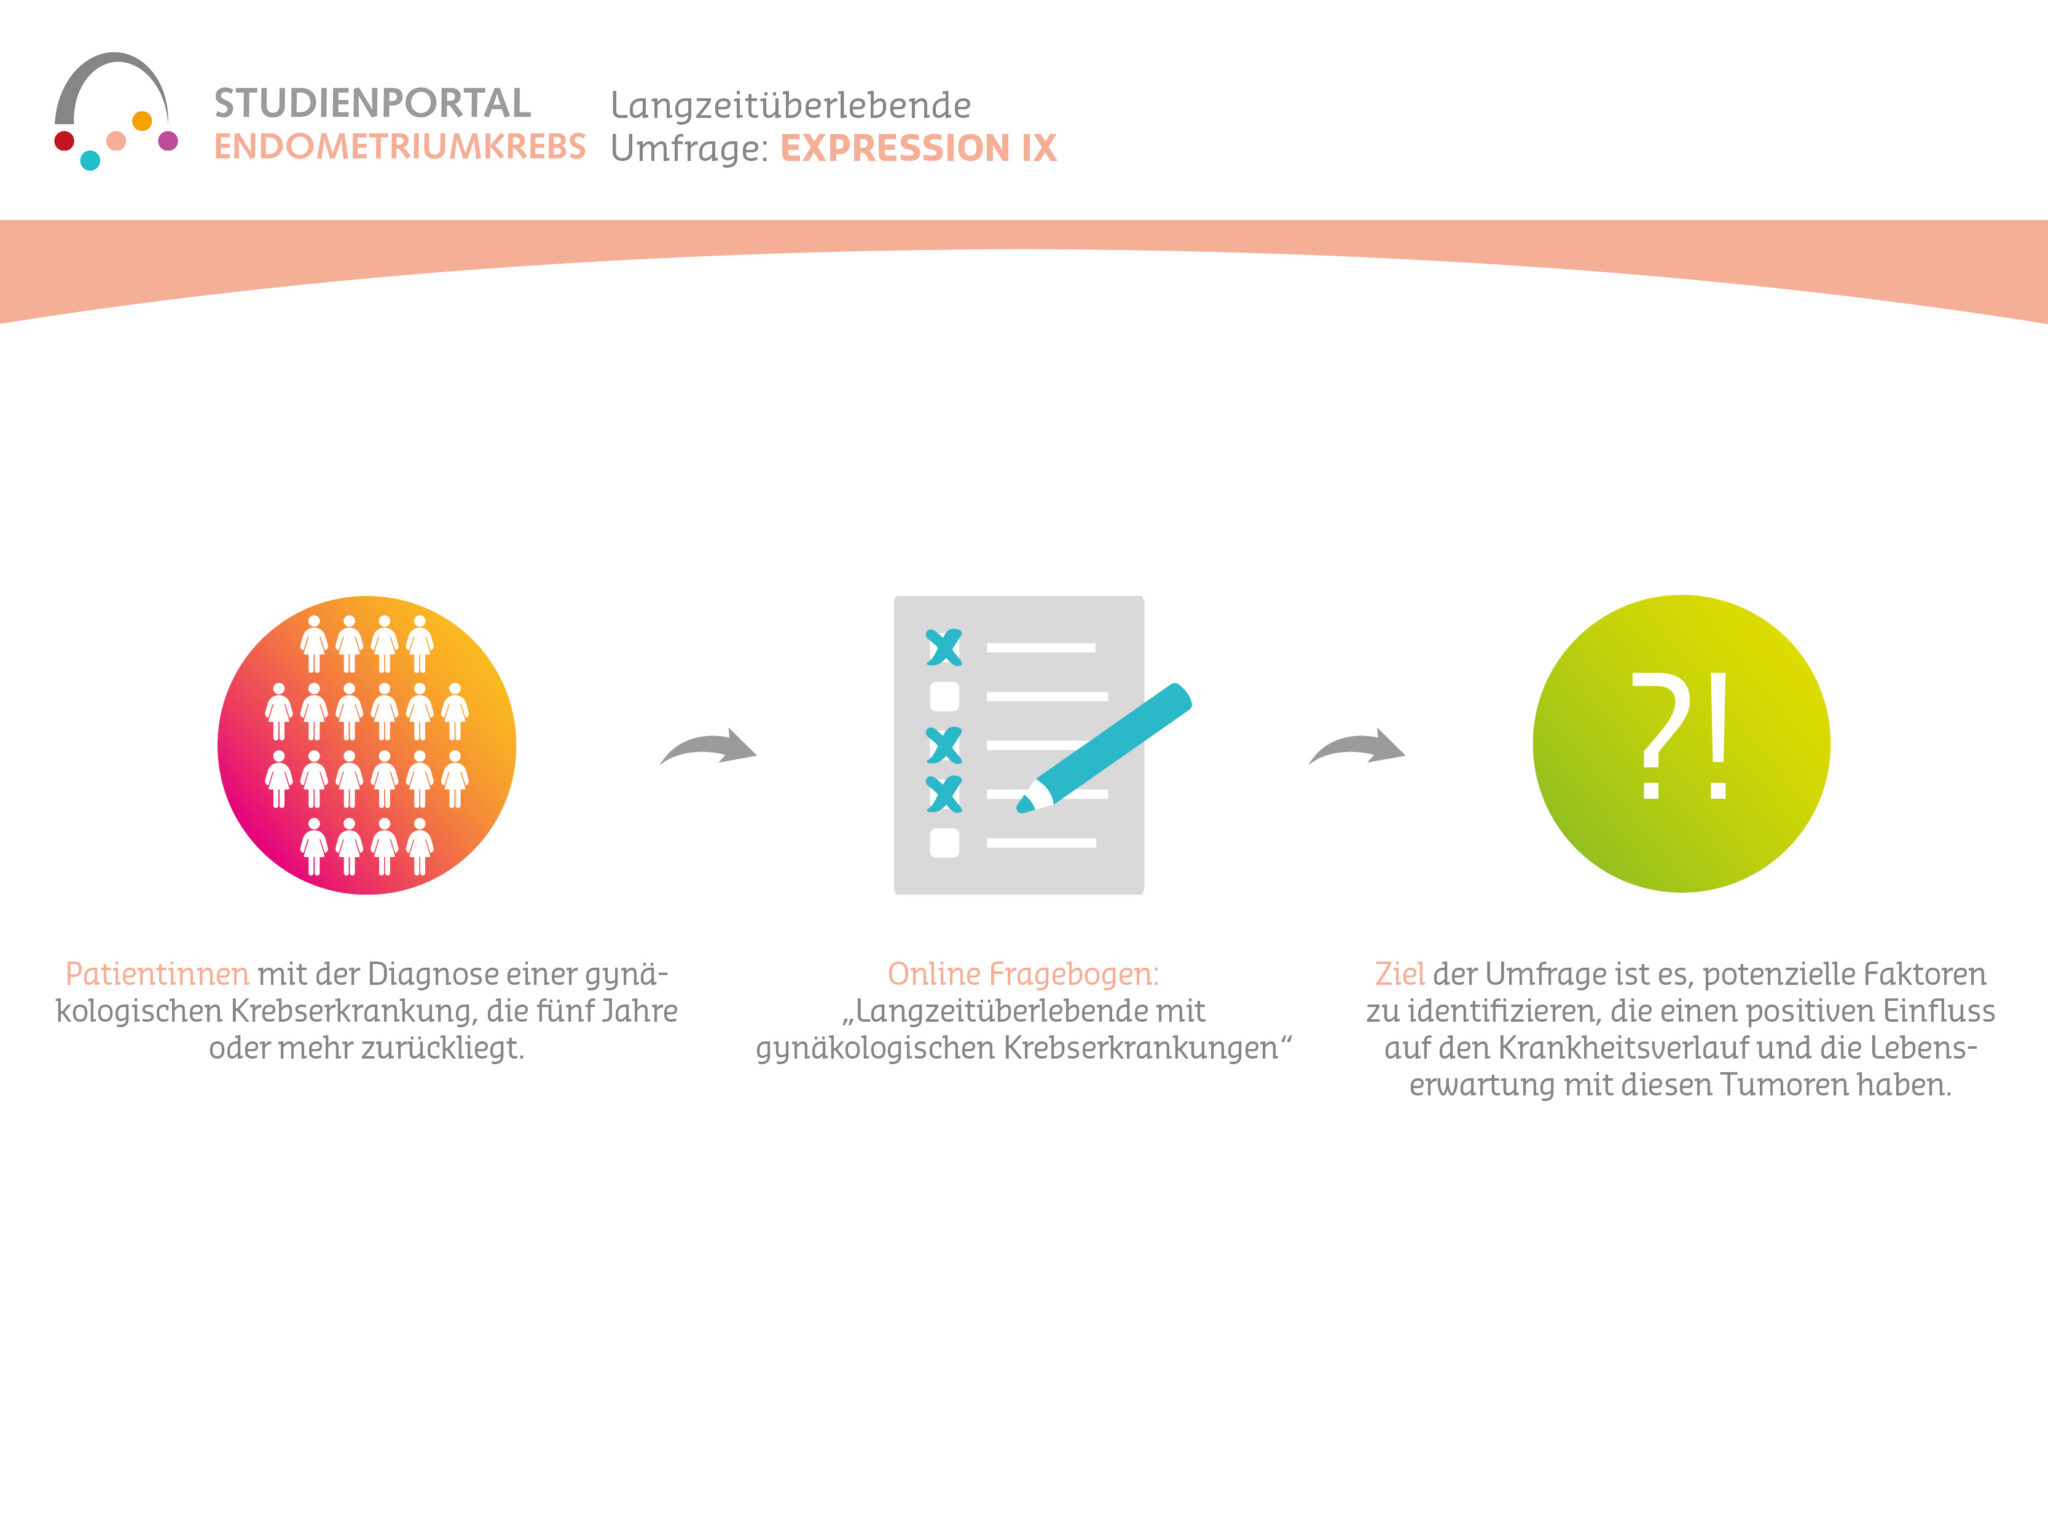
Basierend auf der Erfahrung mit Expression VI – Carolin meets HANNA, eine Umfrage, die sich auf Langzeitüberlebende mit Eierstockkrebs fokussierte, möchten wir dieselbe Umfrage mit teilweise leicht modifizierten Fragen mit Überlebenden anderer gynäkologischer Krebsarten durchführen.

Was wird in dieser Studie untersucht?

Mit der Umfrage „Expression IX“ möchten wir das Patientenkollektiv der Langzeitüberlebenden erweitern und wollen nun das Langzeitüberleben mit allen gynäkologischen Tumoren einschließen. Im Rahmen der Studie wollen wir weltweit Patientinnen mit Zervixkarzinom, Endometriumkarzinom und anderen seltenen gynäkologischen Tumoren (z.B. gynäkologische Sarkome in der Gebärmutter oder Keimstrangtumore) anhand eines anonymisierten Fragebogens und via Internet, befragen. Ziel der Umfrage ist es, potenzielle Faktoren zu identifizieren, die einen positiven Einfluss auf den Krankheitsverlauf und die Lebenserwartung mit diesen Tumoren haben.

Was ist der Ablauf der Umfrage?

Sie erhalten unterschiedliche Fragebögen zur Beantwortung. Mit dem Ausfüllen des Fragebogens bzw. mit der Beantwortung der Fragen erklären Sie sich bereit, an der Umfrage teilzunehmen und dass Sie vollständig über diese Umfrage informiert sind, sowie die Ziele dieser Umfrage verstehen. Ganz bewusst haben wir die Anzahl der Fragen limitiert, um den Aufwand für Sie so gering wie möglich zu halten. Für die Teilnahme an dieser Umfrage benötigen wir keine Angaben wie Name, Adresse oder Geburtsdatum. Die Umfrage findet anonymisiert statt. Das Ausfüllen des Fragebogens wird ca. 1 Stunde Ihrer Zeit in Anspruch nehmen. Den ausgefüllten Fragebogen geben Sie bitte der Person zurück, von der Sie die Umfrage erhalten haben, oder schicken ihn an die im Fragebogen genannte Adresse zurück. Weiterhin ist es möglich über den untenstehenden Link teilzunehmen.

Gibt es Risiken?

Nein, es ist eine Umfrage.

Teilnahmevoraussetzungen:

  • An dieser Studie können Frauen im Alter ab 18 Jahre teilnehmen,
  • Patientinnen mit der Diagnose einer gynäkologischen Krebserkrankung, die fünf Jahre oder mehr zurückliegt

Wo kann ich an der Umfrage teilnehmen?

Sie können online oder über die Zentren teilnehmen.

NOGGO S18 / EMRISK (Rekrutierung abgeschlossen)

NOGGO S18 – EMRISK

Die Rekrutierung von Patientinnen mit Gebärmutterkrebs ist für diese Studie abgeschlossen.

Entwicklung eines Risikovorhersagemodells für Übelkeit und Erbrechen während einer Chemotherapie

Was wird in dieser Studie untersucht?

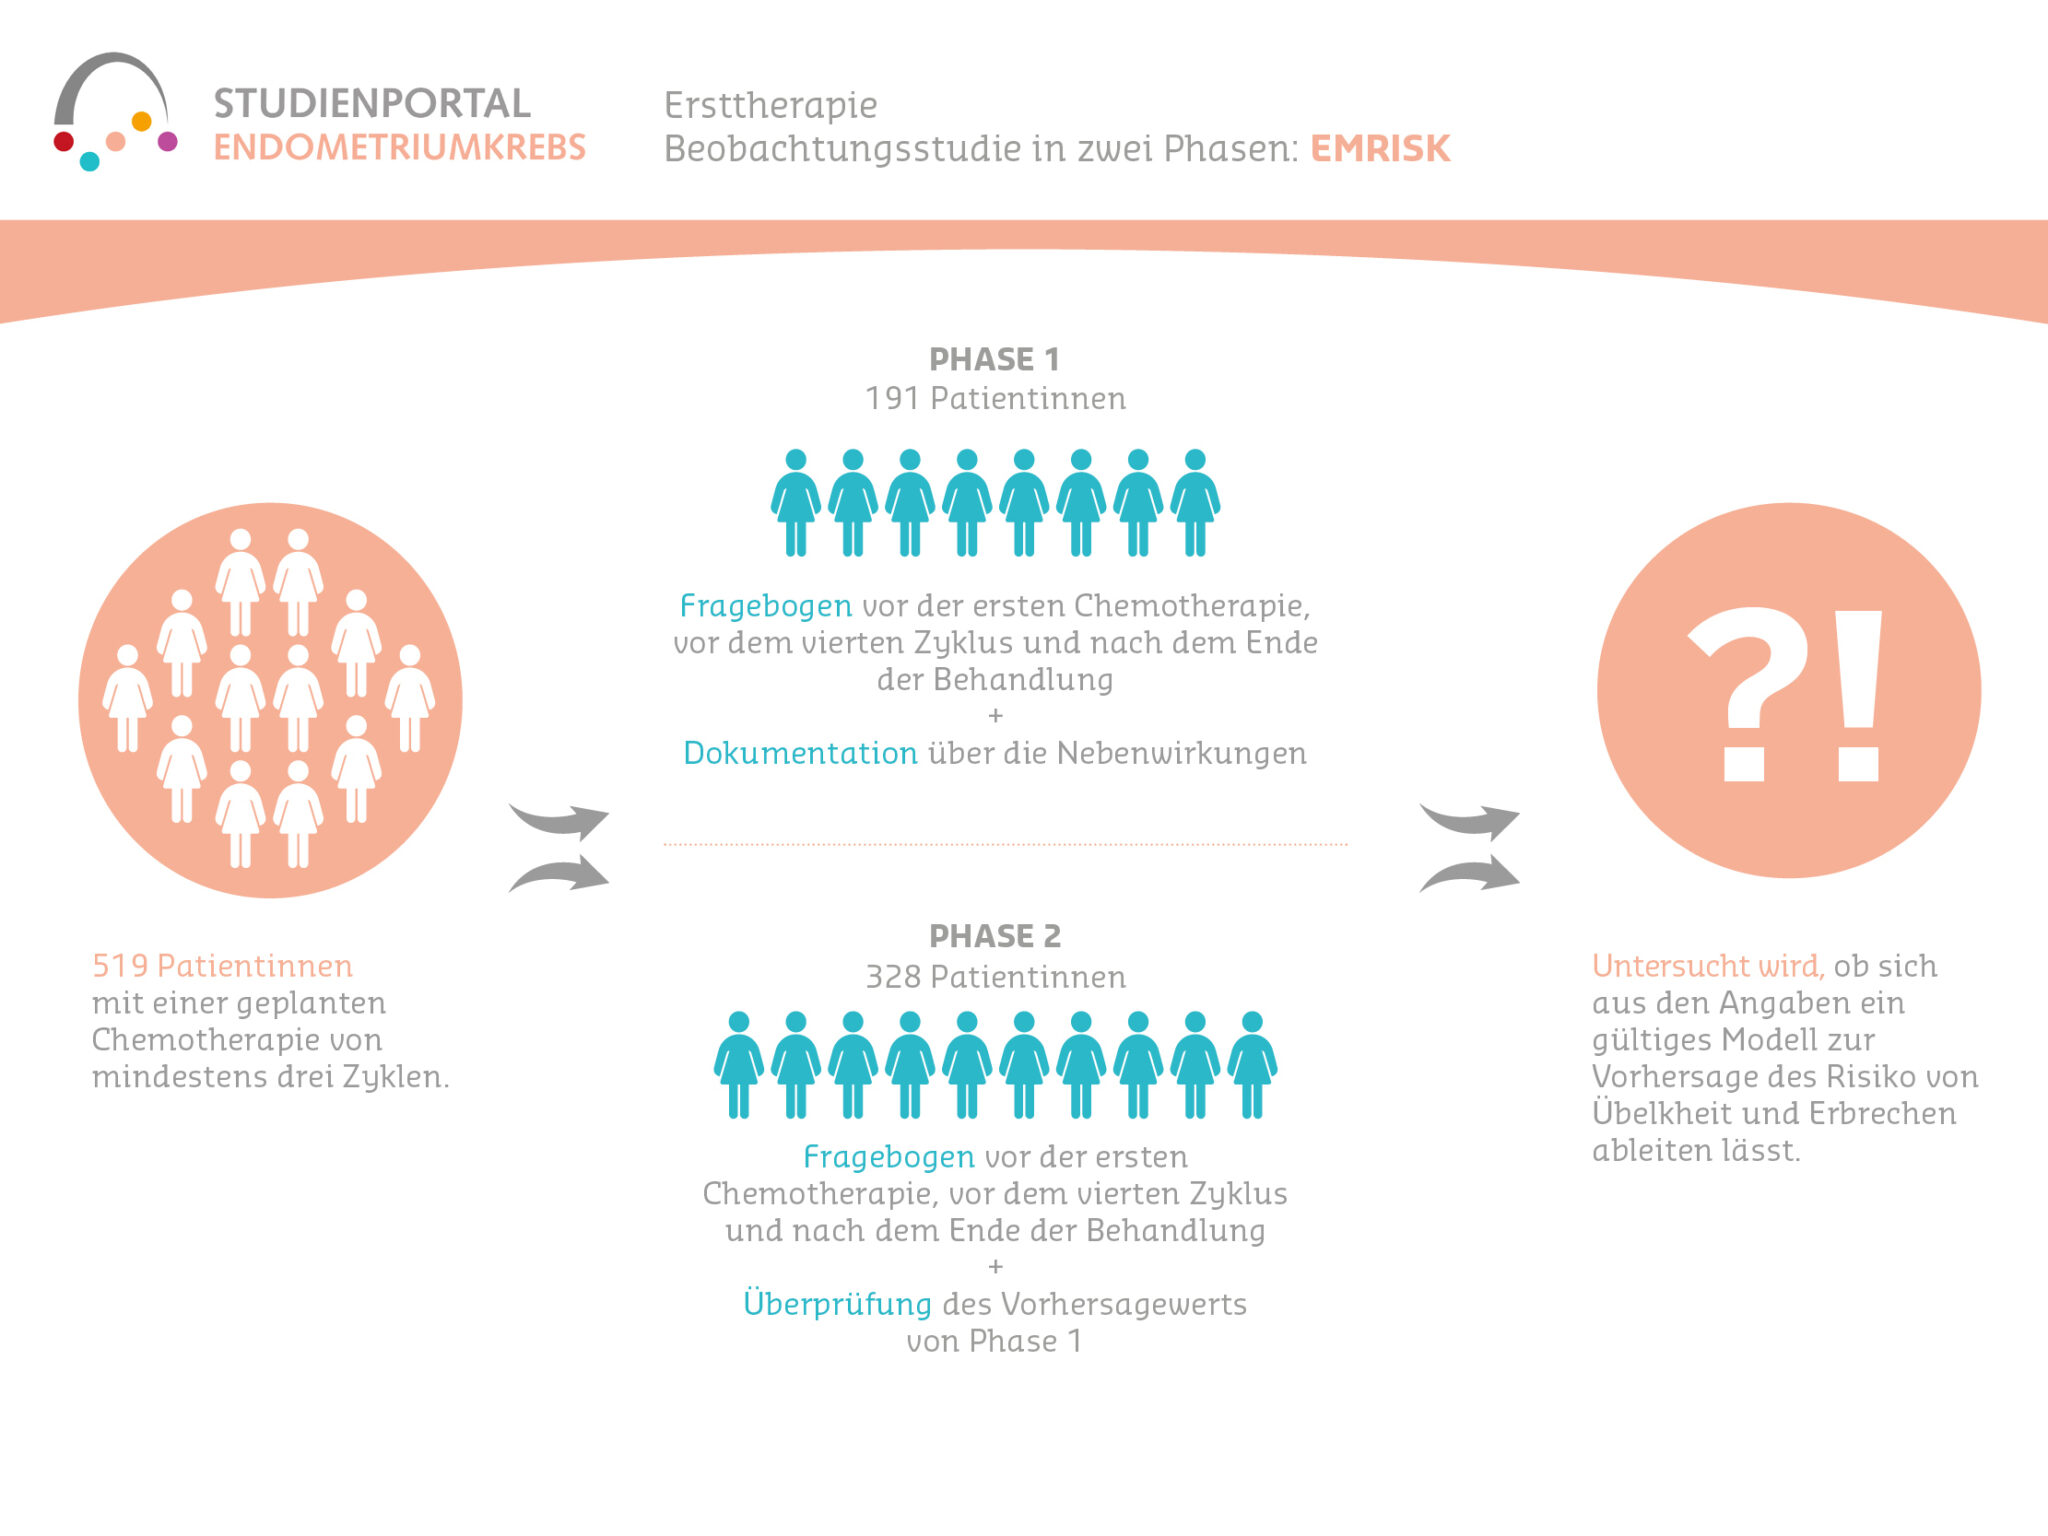
Bei der EMRISK-Studie handelt es sich um eine Beobachtungsstudie in zwei Phasen, bei der Patientinnen nach ihrer Vorgeschichte und ihren Risikofaktoren für Übelkeit und Erbrechen und nach dem tatsächlichen Auftreten von Übelkeit und Erbrechen während der Chemotherapie befragt werden. Untersucht wird, ob sich aus diesen Angaben ein gültiges Modell zur Vorhersage des Risikos von Übelkeit und Erbrechen ableiten lässt.

Was ist das Ziel der Studie?

In dieser Studie soll ein Modell entwickelt werden, um das Risiko einer Patientin für Übelkeit und Erbrechen während einer Chemotherapie vorherzusagen.

Wie ist der Ablauf der Studie?

Die Studie wird bei insgesamt 519 Patientinnen durchgeführt. In der ersten Phase füllen 191 Patientinnen vor der ersten Chemotherapie einen Fragebogen aus, der Aufschluss über ihre persönlichen Risikofaktoren für Übelkeit und Erbrechen gibt. Während der chemotherapeutischen Behandlung wird dann mithilfe eines ausgehändigten Tagebuchs dokumentiert, wann und wie stark Übelkeit und Erbrechen tatsächlich auftreten.

Dabei sollen Zusammenhänge zwischen den Risikofaktoren und der Entstehung von Übelkeit und Erbrechen ermittelt werden, um daraus ein Modell zu entwickeln, das das persönliche Risiko jeder einzelnen Patientin berechnet. Vor der ersten Chemotherapie, vor dem vierten Zyklus sowie nach dem Ende der Behandlung werden die Patientinnen mit dem QLQ-C30-Fragebogen nach ihrer Lebensqualität (Quality of Life) befragt. In der zweiten Phase wird dieses Modell bei 328 Patientinnen vor ihrer Behandlung angewendet, um seinen Vorhersagewert zu überprüfen.

Die erste Studienphase wurde bereist erfolgreich abgeschlossen.

Gibt es Risiken?

Nein, die EMRISK ist eine Beobachtungsstudie. Die Patientinnen, die an der Studie teilnehmen, würden die gleiche Therapie erhalten, wenn sie nicht an der Studie teilnähmen. Insofern führt die Studienteilnahme zu keinerlei Risiken.

Teilnahmevoraussetzungen:

An dieser Studie können Frauen in einem Alter ab 18 Jahre teilnehmen,

  • bei denen ein gynäkologischer Primärkrebs diagnostiziert wurde,
  • mit einer geplanten Chemotherapie von mindestens drei Zyklen, adjuvant und neoadjuvant (als Standardtherapie),
  • die bereit und in der Lage sind, die Fragebögen auszufüllen und das Tagebuch zu führen,
  • und die eine schriftliche Zustimmungserklärung abgegeben haben.

Diese Studie wird unterstützt von:

Aktualisiert am: 22.01.2025