Autorenarchiv: Jessica Nguyen

ESMO 2026: Neue Studienergebnisse bei fortgeschrittenem oder wiederkehrendem Endometriumkrebs

Neue Studienergebnisse beim fortgeschrittenen oder wiederkehrenden Endometriumkarzinom

Auf dem ESMO-Kongress 2026 wurden zwei wichtige Phase-III-Studien zu fortgeschrittenem oder wiederkehrendem Endometriumkrebs vorgestellt. Während die Studie TroFuse-005/ENGOT-en23 eine neue Antikörper-Wirkstoff-Konjugat-Therapie (ADC) bei bereits vorbehandelten Patientinnen untersuchte, ging es in KEYNOTE-C93/ENGOT-en15 um den Einsatz einer Immuntherapie als erste Behandlung bei Tumoren mit einer bestimmten molekularen Eigenschaft. Die Ergebnisse geben Einblicke in neue Behandlungsmöglichkeiten für unterschiedliche Patientinnengruppen.

TroFuse-005/ENGOT-en23: Sacituzumab Tirumotecan nach vorheriger Behandlung

Bei Patientinnen mit fortgeschrittenem oder wiederkehrendem Endometriumkrebs, deren Erkrankung nach einer Chemotherapie und einer Immuntherapie weiter fortschreitet, besteht weiterhin Bedarf an wirksamen Behandlungsmöglichkeiten. Eine neue Option könnte das Antikörper-Wirkstoff-Konjugat Sacituzumab Tirumotecan sein. Es richtet sich gegen das Oberflächenprotein TROP2, das bei vielen Endometriumkarzinomen vermehrt auf den Tumorzellen vorkommt. Über die Bindung an dieses Protein soll der Wirkstoff gezielt in die Tumorzellen gelangen und dort seine zellschädigende Wirkung entfalten.

In der internationalen Phase-III-Studie TroFuse-005/ENGOT-en23/GOG-3095 wurde Sacituzumab Tirumotecan mit einer vom behandelnden Arzt/ Ärztin ausgewählten Standardbehandlung verglichen. An der Studie nahmen Patientinnen mit fortgeschrittenem oder wiederkehrendem Endometriumkrebs teil, die bereits mit einer platinbasierten Chemotherapie und einer Immuntherapie behandelt worden waren.

Die Ergebnisse zeigten einen Vorteil für Sacituzumab Tirumotecan: Nach zwölf Monaten lebten 29,4 Prozent der Patientinnen ohne Fortschreiten ihrer Erkrankung. In der Vergleichsgruppe waren es 12,4 Prozent. Auch die Zeit bis zum Fortschreiten der Erkrankung war im Durchschnitt länger: Sie betrug 7,2 Monate unter Sacituzumab Tirumotecan gegenüber 3,9 Monaten unter der Vergleichsbehandlung. Das entspricht einer Verringerung des Risikos für ein Fortschreiten der Erkrankung oder einen Tod um etwa 40 Prozent.

Auch beim Gesamtüberleben zeigte sich ein Vorteil. Nach zwölf Monaten waren 63,4 Prozent der Patientinnen in der Sacituzumab-Tirumotecan-Gruppe noch am Leben, verglichen mit 50,8 Prozent in der Vergleichsgruppe. Das durchschnittliche Gesamtüberleben lag bei 19 Monaten gegenüber 12,1 Monaten. Insgesamt wurde das Sterberisiko durch die Behandlung mit Sacituzumab Tirumotecan um etwa 32 Prozent reduziert.

Ein großer Teil der Studienteilnehmerinnen hatte einen sogenannten pMMR-Tumor. Bei diesen Tumoren funktioniert das sogenannte DNA-Mismatch-Reparatursystem grundsätzlich. Außerdem wiesen knapp 80 Prozent der Patientinnen eine mittlere oder hohe Ausprägung des Zielproteins TROP2 auf. Die Studienergebnisse sind deshalb insbesondere für die Frage interessant, ob TROP2 künftig dabei helfen könnte, Patientinnen auszuwählen, die von einer Behandlung mit diesem ADC besonders profitieren.

KEYNOTE-C93/ENGOT-en15: Pembrolizumab als erste Behandlung bei dMMR-Tumoren

Die zweite vorgestellte Studie untersuchte eine andere Behandlungssituation: den Einsatz von Pembrolizumab als alleinige Immuntherapie bei Patientinnen mit fortgeschrittenem oder wiederkehrendem Endometriumkrebs, deren Tumoren eine sogenannte dMMR-Eigenschaft aufweisen. Bei diesen Tumoren ist die Reparatur bestimmter Fehler im Erbgut der Zellen gestört. Dadurch können sich vermehrt genetische Veränderungen ansammeln, was sie unter anderem für eine Behandlung mit Immuntherapien empfänglicher machen kann.

In der Phase-III-Studie KEYNOTE-C93/GOG-3064/ENGOT-en15 wurde Pembrolizumab als alleinige Erstbehandlung mit einer platinbasierten Kombinationschemotherapie verglichen. Die vorgestellte Auswertung betrachtete das progressionsfreie Überleben nach 36 Monaten. Zu diesem Zeitpunkt lebten noch 52,8 Prozent der Patientinnen unter Pembrolizumab ohne Fortschreiten ihrer Erkrankung. In der Chemotherapiegruppe waren es 30 Prozent. Das Risiko für ein Fortschreiten der Erkrankung oder einen Tod war unter Pembrolizumab damit um etwa 43 Prozent geringer.

Beim Gesamtüberleben zeigte sich ebenfalls ein numerischer Vorteil für Pembrolizumab: Nach 36 Monaten waren 70,7 Prozent der Patientinnen in dieser Gruppe noch am Leben, verglichen mit 62 Prozent unter Chemotherapie. Der Unterschied erreichte in der vorliegenden Auswertung jedoch nicht die vorab festgelegte statistische Signifikanz.

Bei der Interpretation dieser Ergebnisse ist eine Besonderheit des Studiendesigns wichtig: Rund 85 Prozent der Patientinnen, deren Erkrankung unter der Chemotherapie fortgeschritten war, erhielten anschließend ebenfalls Pembrolizumab oder eine andere Immuntherapie. Dadurch lässt sich der Unterschied beim Gesamtüberleben zwischen den beiden Behandlungsgruppen nur eingeschränkt beurteilen. Zusätzliche statistische Auswertungen, die diesen Wechsel der Behandlung berücksichtigten, deuteten auf einen größeren Überlebensvorteil für Pembrolizumab hin.

Die Ergebnisse zeigen, dass eine alleinige Immuntherapie bei Patientinnen mit dMMR-Endometriumkarzinom eine wirksame Erstbehandlungsoption sein kann. Allerdings wurde in der Studie als Vergleich eine Chemotherapie ohne zusätzliche Immuntherapie eingesetzt. Diese entspricht nicht mehr dem aktuellen Behandlungsstandard, der sich seit Beginn der Studie weiterentwickelt hat. Das schränkt die Übertragbarkeit des direkten Vergleichs auf die heutige Behandlungssituation ein.

Weitere Studien untersuchen Kombinationen mit ADCs

Neben den Ergebnissen der beiden Phase-III-Studien wurden auf dem ESMO-Kongress auch weitere Entwicklungen in der Behandlung von Endometriumkrebs diskutiert. Ein Schwerpunkt liegt auf Antikörper-Wirkstoff-Konjugaten, die künftig eine größere Rolle spielen könnten. Besonders wichtig wird dabei sein, geeignete Biomarker zu finden. Sie könnten helfen, die Behandlung gezielt auf die Eigenschaften des jeweiligen Tumors abzustimmen.

Mehrere laufende Studien untersuchen bereits Kombinationen aus ADCs und Immuntherapien. In der Studie TroFuse-033/GOG-3119/ENGOT-en29 wird Sacituzumab Tirumotecan zusammen mit Pembrolizumab als Erhaltungstherapie nach der Erstbehandlung geprüft. Die Studie BEHOLD-Endometrial02/GOG-3130/ENGOT-en33 untersucht das ADC Mocertatug Rezetecan in Kombination mit einer der beiden Immuntherapien Dostarlimab oder Pembrolizumab.

Die Studie DESTINY-Endometrial01/GOG-3098/ENGOT-en24 richtet sich an Patientinnen mit fortgeschrittenem oder wiederkehrendem Endometriumkrebs, deren Tumoren HER2 aufweisen und gleichzeitig pMMR sind. Hier wird Trastuzumab Deruxtecan in Kombination mit einer Immuntherapie untersucht. Weitere Studien prüfen ebenfalls den Einsatz von ADCs bereits in der Erstbehandlung.

Insgesamt verdeutlichen die neuen Ergebnisse, dass sich die Behandlung des fortgeschrittenen oder wiederkehrenden Endometriumkarzinoms zunehmend weiter ausdifferenziert. Dabei spielen sowohl die molekularen Eigenschaften des Tumors als auch die bereits erfolgten Behandlungen eine wichtige Rolle bei der Auswahl geeigneter Therapien.


Quelle: ESMO 2026 (der Artikel ist auf Englisch)
Rezatapopt: Neue zielgerichtete Therapie bei Eierstock- und Gebärmutterkörperkrebs untersucht

Neue zielgerichtete Therapie bei Eierstock- und Gebärmutterkörperkrebs untersucht

Beim International Gynecologic Cancer Society (IGCS) Kongress in Montreal Anfang Oktober wurden neue Ergebnisse der laufenden Phase-II-Studie PYNNACLE zu Rezatapopt vorgestellt. Dabei handelt es sich um einen neuen Wirkstoff, der gezielt bei Tumoren mit einer bestimmten Veränderung im TP53-Gen, der sogenannten TP53-Y220C-Mutation, eingesetzt wird. Die vorgestellten Ergebnisse stammen aus einer Zwischenanalyse.

Wie funktioniert Rezatapopt?

Das TP53-Gen enthält den Bauplan für das Protein p53, das normalerweise dabei hilft, geschädigte Zellen zu erkennen und ihre weitere Vermehrung zu verhindern. Bei der TP53-Y220C-Mutation ist die Struktur dieses Proteins verändert und seine normale Funktion beeinträchtigt. Rezatapopt bindet gezielt an die veränderte Stelle des p53-Proteins und stabilisiert es wieder. Dadurch soll die ursprüngliche Funktion von p53 möglichst weitgehend wiederhergestellt werden. Der Wirkstoff gehört damit zu den sogenannten p53-Reaktivatoren.

Die PYNNACLE-Studie untersucht Rezatapopt als alleinige Behandlung bei Patientinnen und Patienten mit fortgeschrittenen Tumorerkrankungen, deren Tumor diese spezielle TP53-Y220C-Mutation aufweist. In der Studie werden verschiedene Krebsarten in eigenen Gruppen untersucht. Für gynäkologische Krebserkrankungen gibt es unter anderem eine Gruppe für Eierstock- und eine für Endometriumkrebs. Die behandelten Patientinnen waren teilweise bereits mehrfach mit anderen Therapien behandelt worden.

Welche Ergebnisse wurden bei gynäkologischen Tumoren beobachtet?

In der Auswertung wurden 76 Patientinnen mit fortgeschrittenem Eierstockkrebs behandelt. Sie hatten im Durchschnitt bereits vier verschiedene systemische Therapien erhalten. Bei einem großen Teil der Patientinnen zeigte sich dennoch ein Ansprechen auf Rezatapopt.

Von den 72 Patientinnen, bei denen die Wirksamkeit ausgewertet werden konnte, erreichten 44,4 % eine objektive Tumorverkleinerung. Das bedeutet, dass sich der Tumor bei etwa vier von zehn Patientinnen unter der Behandlung messbar verkleinerte. Bei einem noch größeren Anteil konnte die Erkrankung zumindest unter Kontrolle gehalten werden, das heißt, der Tumor verkleinerte sich oder blieb über einen bestimmten Zeitraum stabil. Die Ergebnisse waren dabei auch bei Patientinnen vielversprechend, die bereits gegenüber anderen Therapien wie Bevacizumab oder PARP-Inhibitoren behandelt worden waren. Bei Patientinnen mit vorheriger PARP-Inhibitor-Therapie lag die objektive Ansprechrate beispielsweise bei 52,6 %.

Auch bei Patientinnen mit FRα-positiven und FRα-negativen Tumoren wurden Ansprechraten beobachtet. Damit deuten die bisherigen Ergebnisse darauf hin, dass die Wirksamkeit von Rezatapopt nicht von einer bestimmten Ausprägung des Folatrezeptors α abhängig ist.

Auch bei den neun ausgewerteten Patientinnen mit Endometriumkrebs wurden vielversprechende Ergebnisse beobachtet. Hier lag die objektive Ansprechrate bei 55,6 %. Aufgrund der sehr kleinen Zahl an Patientinnen sind diese Ergebnisse allerdings noch mit großer Vorsicht zu interpretieren.

Wie gut wurde die Behandlung vertragen?

Auch hinsichtlich der Verträglichkeit zeigten sich in der bisherigen Auswertung überwiegend gut kontrollierbare Nebenwirkungen. Die häufigsten behandlungsbedingten Nebenwirkungen waren Übelkeit, Müdigkeit und ein Anstieg des Kreatininwertes im Blut. Die meisten Nebenwirkungen waren leicht bis mittelgradig und vorübergehend. Bei sieben von 141 insgesamt ausgewerteten Patient:innen musste die Behandlung aufgrund von Nebenwirkungen beendet werden.

Was bedeuten die Ergebnisse?

Die bisherigen Ergebnisse sind insbesondere deshalb interessant, weil Rezatapopt gezielt eine bestimmte Veränderung des p53-Proteins angreift und auch bei stark vorbehandelten Patientinnen deutliche Tumorverkleinerungen beobachtet wurden. Damit könnte dieser Ansatz zukünftig eine neue Behandlungsmöglichkeit für Patientinnen mit einer TP53-Y220C-Mutation darstellen.

Allerdings handelt es sich weiterhin um ein Prüfmedikament. Rezatapopt ist derzeit weder in Europa noch in den USA für die Behandlung von Krebs zugelassen. Die PYNNACLE-Studie läuft noch, sodass weitere Daten benötigt werden, um die Wirksamkeit und Sicherheit der Behandlung besser beurteilen zu können. Entscheidend wird insbesondere sein, ob sich die bisher beobachteten Tumorverkleinerungen in größeren Patientengruppen bestätigen und langfristig zu einer Verlängerung der krankheitsfreien beziehungsweise Gesamtüberlebenszeit führen.


Quelle: Vortrag beim IGCS am 2. Oktober 2026

RAINFOL-03 Studie

RAINFOL-03 Studie

THERAPIESTUDIE ZUM VERGLEICH VON RINATABART SESUTECAN (RINA-S) MIT CHEMOTHERAPIE NACH WAHL DER BEHANDELNDEN ÄRZT:INNEN BEI PATIENTINNEN MIT VORBEHANDELTEM FORTGESCHRITTENEM ODER WIEDERKEHRENDEM GEBÄRMUTTERSCHLEIMHAUTKREBS

Studiendesign Rainfol-03 Endometriumkarzinom Studie

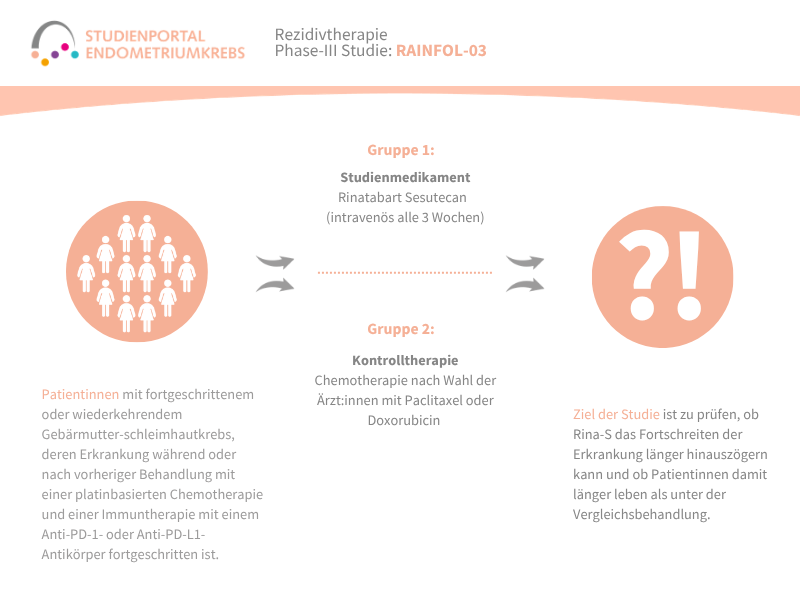
Die RAINFOL-03-Studie ist eine internationale, randomisierte (zufällige Zuteilung zu einem Behandlungsarm) Phase-III-Studie, die das neue Studienmedikament Rinatabart Sesutecan (Rina-S) bei Patientinnen mit vorbehandeltem fortgeschrittenem oder wiederkehrendem Gebärmutterschleimhautkrebs (Endometriumkarzinom) untersucht. Verglichen wird Rina-S mit einer Chemotherapie, die von der behandelnden Prüfärztin bzw. dem Prüfarzt ausgewählt wird. Die Studie richtet sich an Patientinnen, deren Erkrankung während oder nach vorheriger Behandlung mit einer platinbasierten Chemotherapie und einer Immuntherapie mit einem Anti-PD-1- oder Anti-PD-L1-Antikörper fortgeschritten ist.

Was wird in dieser Studie untersucht?

Wenn Gebärmutterschleimhautkrebs während oder nach einer Behandlung mit einer platinbasierten Chemotherapie und einer Immuntherapie weiter fortschreitet oder zurückkehrt, stehen nur noch begrenzte Behandlungsmöglichkeiten zur Verfügung. In dieser Situation werden unter anderem Chemotherapien wie Paclitaxel oder Doxorubicin eingesetzt. In klinischen Studien wird untersucht, ob neue gezieltere Behandlungsansätze die Erkrankung länger unter Kontrolle halten können.

Rinatabart Sesutecan (Rina-S) ist ein sogenanntes Antikörper-Wirkstoff-Konjugat (ADC). Dabei handelt es sich um eine Kombination aus einem Antikörper und einem Krebsmedikament. Der Antikörper erkennt gezielt den sogenannten Folat-Rezeptor alpha (FRα) auf der Oberfläche von Tumorzellen und bindet daran. Anschließend wird das gebundene Medikament in die Krebszelle aufgenommen und dort freigesetzt, um die Tumorzelle möglichst gezielt zu zerstören und das weitere Wachstum des Tumors zu verhindern. Dadurch sollen gesunde Zellen weitgehend geschont werden.

Was ist das Ziel der Studie?

Die Studie untersucht primär, ob Rina-S das Fortschreiten der Erkrankung länger hinauszögern kann und ob Patientinnen damit länger leben als unter der Vergleichsbehandlung. Zusätzlich wird u.a. erhoben, wie viele Patientinnen auf die Behandlung ansprechen und wie lange das Ansprechen anhält. Außerdem werden die Sicherheit und Verträglichkeit der Behandlung sowie die Lebensqualität der Patientinnen untersucht.

Wie ist der Ablauf der Studie?

Vor Beginn der Studie wird in einer Voruntersuchungsphase geprüft, ob die Patientinnen für die Teilnahme geeignet sind.

Anschließend werden geeignete Patientinnen zufällig im Verhältnis 1:1 einer von zwei Behandlungsgruppen zugeteilt. Dabei besteht eine 50-prozentige Wahrscheinlichkeit, Rina-S oder die Vergleichsbehandlung zu erhalten.

Gruppe 1 (Testgruppe)
– Rina-S als Infusion, einmal alle drei Wochen

Gruppe 2 (Kontrollgruppe)
– Chemotherapie nach Entscheidung der behandelnden Ärzt:innen (Paclitaxel als Infusion an den Tagen 1, 8 und 15 eines vierwöchigen Behandlungszyklus oder Doxorubicin einmal alle drei Wochen als Infusion)

Die Behandlung wird fortgesetzt, bis die Erkrankung fortschreitet, nicht akzeptable Nebenwirkungen auftreten oder die Therapie aus anderen Gründen beendet wird. Während der Studie finden regelmäßige Untersuchungen am Studienzentrum statt, bei denen unter anderem die Wirksamkeit und Verträglichkeit der Behandlung sowie die Lebensqualität erfasst werden.

Gibt es Risiken?

Über mögliche Risiken bzw. Nebenwirkungen, die mit der Teilnahme verbunden sind, werden Sie im Rahmen eines Aufklärungsgesprächs informiert.

Teilnahmevoraussetzungen:

An dieser Studie können Frauen im Alter ab 18 Jahren teilnehmen mit:

  • bestätigter Diagnose eines fortgeschrittenen oder wiederkehrenden Gebärmutterschleimhautkrebses (Endometriumkarzinoms),
  • mindestens einer, aber nicht mehr als drei vorangegangenen Therapielinien
  • vorheriger Behandlung bestehend aus platinbasierter Chemotherapie und Anti-PD-(L)1-Antikörper (entweder nacheinander oder in Kombination).
  • Voranschreiten der Erkrankung unter oder nach der letzten Therapielinie

Darüber hinaus gibt es aber auch noch weitere Kriterien, die für eine Teilnahme an der Studie erfüllt sein müssen. Weitere Informationen erhalten Sie über Ihre behandelnden Ärzt:innen.

Diese Studie wird durchgeführt von:

BLUESTAR-ENDOMETRIAL01

BLUESTAR-ENDOMETRIAL01

KLINISCHE STUDIE ZUM VERGLEICH VON PUXITATUG SAMROTECAN (PUXI-SAM) MIT CHEMOTHERAPIE NACH WAHL DER BEHANDELNDEN ÄRZT:INNEN BEI PATIENTINNEN MIT FORTGESCHRITTENEM ODER METASTASIERTEM, B7-H4-POSITIVEM GEBÄRMUTTERSCHLEIMHAUTKREBS

Die Bluestar-Endometrial01 ist eine offene, randomisierte (zufällige Zuteilung zu einem Behandlungsarm), internationale Phase-III-Studie. In der Studie wird das neue Medikament Puxitatug Samrotecan (Puxi-Sam) mit einer Standardchemotherapie nach Wahl der behandelnden Ärzt:innen verglichen. Die Studie richtet sich an Patientinnen mit fortgeschrittenem oder metastasiertem Gebärmutterschleimhautkrebs (Endometriumkarzinom), deren Erkrankung nach einer Behandlung mit einer platinbasierten Chemotherapie und einer Immuntherapie (Anti-PD-1- oder Anti-PD-L1-Therapie) weiter fortgeschritten ist. Voraussetzung für die Teilnahme ist außerdem, dass die Tumorzellen das Protein B7-H4 aufweisen.

Was wird in dieser Studie untersucht?

Für Patientinnen mit fortgeschrittenem oder metastasiertem Endometriumkarzinom, deren Tumorwachstum nach einer Behandlung mit Chemotherapie und Immuntherapie weiter voranschreitet, stehen nur begrenzte Therapieoptionen zur Verfügung. Daher werden neue Behandlungsansätze benötigt, die das Tumorwachstum besser kontrollieren und die Lebensqualität erhalten können.

Ein möglicher neuer Ansatz richtet sich gegen das Protein B7-H4. Dieses Protein kommt auf der Zelloberfläche von einem relevanten Anteil der Endometriumtumoren vor, während es in gesundem Gewebe seltener zu finden ist. Dadurch eignet sich B7-H4 als Angriffspunkt für zielgerichtete Therapien.

Puxitatug Samrotecan (Puxi-Sam) ist ein sogenanntes Antikörper-Wirkstoff-Konjugat (ADC). Dabei handelt es sich um eine Kombination aus einem Antikörper und einem Krebsmedikament. Der Antikörper erkennt gezielt das B7-H4-Protein auf der Oberfläche von Tumorzellen und bindet daran. Anschließend wird das gebundene Medikament in die Krebszelle aufgenommen und dort freigesetzt, um die Tumorzelle möglichst gezielt zu zerstören. Dadurch sollen gesunde Zellen weitgehend geschont werden.

In dieser Studie wird untersucht, ob Puxi-Sam wirksamer ist als die derzeit üblichen Chemotherapien Doxorubicin oder Paclitaxel bei Patientinnen mit B7-H4-positivem, fortgeschrittenen oder metastasierten Endometriumkarzinom.

Was ist das Ziel der Studie?

Das primäre Ziel der Studie ist es zu untersuchen, ob Patientinnen unter der Behandlung mit Puxitatug Samrotecan länger ohne ein Fortschreiten der Erkrankung leben (progressionsfreies Überleben), und ob sich das Gesamtüberleben im Vergleich zu einer Standardchemotherapie verlängert.
Darüber hinaus wird u.a. untersucht, wie viele Patientinnen auf die Behandlung ansprechen, wie lange dieses Ansprechen anhält, wie sich die Therapie auf Beschwerden und Lebensqualität auswirkt und wie gut die Behandlung vertragen wird.

Wie ist der Ablauf der Studie?

An der Studie sollen weltweit etwa 700 Patientinnen teilnehmen. Nach erfolgreicher Prüfung der Einschlusskriterien werden die Teilnehmerinnen im Verhältnis 1:1 zufällig einem der zwei Behandlungsarmen zugeordnet:

Arm A
– Puxitatug Samrotecan als Infusion über die Vene alle drei Wochen.

Arm B
– Standardchemotherapie nach Wahl der behandelnden Ärztin oder des behandelnden Arztes:

  • Doxorubicin als Infusion alle drei Wochen

oder

  • Paclitaxel als Infusion an den Tagen 1, 8 und 15 eines 28-tägigen Behandlungszyklus

Die Behandlung wird in beiden Studienarmen fortgesetzt, bis die Erkrankung fortschreitet, nicht akzeptable Nebenwirkungen auftreten oder die Therapie aus anderen Gründen beendet wird.

Gibt es Risiken?

Über mögliche Risiken bzw. Nebenwirkungen, die mit der Teilnahme verbunden sind, werden Sie im Rahmen eines Aufklärungsgesprächs informiert.

Teilnahmevoraussetzungen:

An dieser Studie können Frauen im Alter ab 18 Jahren teilnehmen mit:

  • bestätigter Diagnose eines Endometriumkarzinoms oder Karzinosarkoms, deren Tumor das Protein B7-H4 aufweist (≥25%)
  • Rezidivierendem/metastasierten Endometriumkarzinom, d. h. mit radiologischem oder objektivem Nachweis eines Rezidivs oder einer Progression
  • vorheriger Behandlung: platinbasierte Chemotherapie sowie eine Therapie mit Anti-PD-1- und Anti-PD-L1-Antikörpern, entweder einzeln oder in Kombination.
  • im fortgeschrittenen Krankheitsstadium dürfen bisher höchstens zwei vorherige Therapielinien durchgeführt worden sein.

Darüber hinaus gibt es aber auch noch weitere Kriterien, die für eine Teilnahme an der Studie erfüllt sein müssen. Weitere Informationen erhalten Sie über Ihre behandelnden Ärzt:innen.

Weitere Informationen zur Studie und Zentren, an denen eine Teilnahme möglich ist, sind auf der Seite der EMA zu finden.

Diese Studie wird durchgeführt von:

NOGGO S32 – Expression XIX (19)

NOGGO S32 / Expression XIX (19)

UMFRAGE ZUR NUTZUNG DIGITALER MEDIEN UND TELEMEDIZIN IN DER GYNÄKOLOGISCHEN VERSORGUNG

Digitale Medien und Telemedizin werden auch in der Medizin immer wichtiger. Doch wie nutzen Patientinnen digitale Angebote im Alltag und in ihrer medizinischen Versorgung? Welche Erfahrungen haben sie mit Telemedizin gemacht und welche Vorteile oder Bedenken sehen sie?
Die Umfrage Expression XIX untersucht, wie Patientinnen der Gynäkologie digitale Medien und telemedizinische Angebote nutzen und welchen Bedarf sie für die Zukunft sehen. Dabei soll insbesondere herausgefunden werden, ob die bestehenden Angebote den Bedürfnissen der Patientinnen entsprechen oder ob ein größerer Bedarf an telemedizinischer Versorgung besteht.

Was wird in der Umfrage untersucht?

Im Mittelpunkt der Umfrage steht der Umgang von Patientinnen mit digitalen Medien und Telemedizin. Unter Telemedizin versteht man beispielsweise medizinische Beratung oder Betreuung, die über digitale Medien wie Videoanrufe, Apps oder andere Online-Plattformen stattfindet und nicht unbedingt einen persönlichen Besuch in der Arztpraxis oder Klinik erfordert.

Die Umfrage erfasst zunächst, wie Patientinnen digitale Medien in ihrem Alltag nutzen und welchen Stellenwert sie beispielsweise bei der Suche nach Informationen über die eigene Erkrankung haben. Anschließend werden die bisherigen Erfahrungen mit Telemedizin untersucht. Dabei geht es unter anderem darum, welche Vorteile und Nachteile Patientinnen in der telemedizinischen Versorgung sehen und in welchen Situationen sie eine digitale Beratung gegenüber einem persönlichen Gespräch bevorzugen würden.

Außerdem soll untersucht werden, welche Sorgen oder Schwierigkeiten Patientinnen bei der Nutzung von Telemedizin haben. Dabei wird auch erfragt, ob eine Schulung oder Anleitung den Umgang mit digitalen medizinischen Angeboten erleichtern könnte.

Was ist das Ziel der Umfrage?

Ziel der Umfrage ist es, den aktuellen Wissensstand, die Nutzung und den Bedarf von Patientinnen im Hinblick auf digitale Medien und Telemedizin zu erfassen. Die Ergebnisse sollen zeigen, wo Patientinnen Vorteile in der Telemedizin sehen, welche Nachteile oder Bedenken bestehen und ob die derzeitigen telemedizinischen Angebote den tatsächlichen Bedürfnissen der Patientinnen entsprechen.

Die Ergebnisse sollen dazu beitragen, die zukünftige Kommunikation zwischen Ärzt:innen und Patientinnen zu verbessern und die medizinische Betreuung im Krankheitsalltag stärker an den Bedürfnissen der Patientinnen auszurichten. Außerdem können die Ergebnisse eine Grundlage für zukünftige Schulungsangebote bilden, die Patientinnen den Umgang mit digitalen medizinischen Angeboten erleichtern und sie dabei unterstützen, sich stärker an Entscheidungen über ihre eigene Behandlung zu beteiligen.

Wie ist der Ablauf der Umfrage?

Die Studie besteht aus einer einmaligen anonymen Befragung. Zu Beginn werden allgemeine Angaben zur Person und zur Erkrankung erfasst. Anschließend geht es um die Nutzung digitaler Medien im privaten und beruflichen Alltag sowie um die Suche nach Informationen zur eigenen Erkrankung, beispielsweise über soziale Medien.

Im weiteren Verlauf werden die bisherigen Erfahrungen mit Telemedizin erfragt. Die Teilnehmerinnen können angeben, welche Vorteile und Nachteile sie in der telemedizinischen Versorgung sehen und in welchen Situationen sie eine digitale Beratung gegenüber einem persönlichen Gespräch bevorzugen würden. Außerdem wird untersucht, welche Art von telemedizinischen Angeboten für die Patientinnen besonders interessant ist und welche Eigenschaften eine digitale Anwendung oder Plattform aus ihrer Sicht haben sollte.

Der Fragebogen ist in 6 Sprachen verfügbar – Arabisch, Deutsch, Englisch, Französisch, Russisch und Türkisch.

Gibt es Risiken?

Die Expression 19 ist eine Umfragestudie und hat deswegen keine Teilnahmerisiken.

Teilnahmevoraussetzungen:

An der Umfrage können Patientinnen ab 18 Jahren teilnehmen, die sich aufgrund einer gynäkologischen Erkrankung in einer Klinik oder Praxis in Behandlung befinden.

Wo kann ich an der Umfrage teilnehmen?

Die Teilnahme ist ab sofort online oder an den teilnehmenden Studienzentren möglich!

Neue Erkenntnisse vom ASCO 2026

Im Rahmen des NOGGO-Updates Gynäkologische Onkologie wurden die wichtigsten Studien zum diesjährigen ASCO-Kongress vorgestellt. 

RUBY-Studie: Langfristiger Nutzen der Immuntherapie bestätigt

Neue Langzeitdaten der RUBY-Studie bestätigen den anhaltenden Nutzen der Immuntherapie Dostarlimab in Kombination mit einer Chemotherapie bei Patientinnen mit dMMR-Endometriumkarzinom (Tumoren mit einer Störung der DNA-Reparatur).

Die Langzeitbeobachtung zeigt, dass viele Patientinnen dauerhaft von der Behandlung profitieren und langfristig ohne Fortschreiten der Erkrankung leben. Nach Einschätzung der Studienautorinnen und -autoren besteht bei einem Teil dieser Patientinnen sogar die Aussicht auf eine dauerhafte Krankheitskontrolle bis hin zu einer möglichen Heilung.

Die Ergebnisse unterstreichen damit den hohen Stellenwert der Kombination aus Dostarlimab und Chemotherapie bei Patientinnen mit dMMR-Endometriumkarzinom.


Kurzfassungen der vorgestellten Studien sind direkt auf der Seite vom ASCO zu finden (die Seite ist auf Englisch).

In den kommenden Tagen findet ihr aber auch kurze Videos zu den Highlights des ASCO auf unseren Social Media Kanälen!


DESTINY-ENDOMETRIAL01

DESTINY-ENDOMETRIAL01

THERAPIESTUDIE ZUR KOMBINATION VON TRASTUZUMAB DERUXTECAN (T-DXD) UND RILVEGOSTOMIG ODER PEMBROLIZUMAB BEI PATIENTINNEN MIT FORTGESCHRITTENEM ODER WIEDERGEKEHRTEM GEBÄRMUTTERSCHLEIMHAUTKREBS

Die DESTINY-Endometrial01 ist eine globale, randomisierte (die Zuordnung der Behandlung für die konkrete Patientin erfolgt per Zufall) Phase-3 Studie, die eine neue Behandlungsmöglichkeit für Patientinnen mit fortgeschrittenem oder wiederkehrendem Gebärmutterschleimhautkrebs (Endometriumkarzinom), dessen Tumorzellen HER2 überexprimieren und einen pMMR-Status aufweisen, untersucht. Dabei werden zwei neue Kombinationstherapien mit dem Medikament Trastuzumab deruxtecan (T-DXd mit Rilvegostomig oder Pembrolizumab) mit der aktuellen Standardtherapie aus Chemotherapie und Immuntherapie verglichen. Ziel ist es herauszufinden, ob die neuen Behandlungen das Fortschreiten der Erkrankung länger verhindern können.

Was wird in dieser Studie untersucht?

Endometriumkarzinome zählen zu den häufigsten Krebserkrankung der Gebärmutter.

Bei Patientinnen mit bei Erstdiagnose fortgeschrittener oder wiederkehrender Erkrankung besteht die Standardbehandlung häufig aus einer Kombination von Chemotherapie und Immuntherapie. Dennoch kommt es bei vielen Patientinnen im Verlauf zu einem Fortschreiten der Erkrankung, weshalb neue Therapieansätze benötigt werden.

Die Studie richtet sich an Patientinnen, deren Tumore den humanen epidermalen Wachstumsfaktorrezeptor 2 (HER2) aufweisen. HER2 ist ein Protein auf der Oberfläche von Tumorzellen, das Wachstumssignale an die Krebszelle weitergeben kann. Bei einigen Endometriumkarzinomen findet sich ein erhöhtes Vorkommen von HER2, das als Angriffspunkt für zielgerichtete Therapien genutzt werden kann.

Außerdem müssen die Tumoren einen sogenannten pMMR-Status (proficient Mismatch Repair) aufweisen. Das bedeutet, dass dieses Reparatursystem für Fehler im Erbgut grundsätzlich funktioniert. Diese Tumoren sprechen häufig schlechter auf Immuntherapien an als Tumoren mit einem gestörten Reparatursystem (dMMR), weshalb neue Behandlungsstrategien untersucht werden.

In dieser Studie wird u.a. Trastuzumab deruxtecan (T-DXd) eingesetzt. Dabei handelt es sich um ein sogenanntes Antikörper-Wirkstoff-Konjugat (ADC). Der Antikörper erkennt gezielt HER2 auf der Oberfläche von Tumorzellen und schleust anschließend ein Zellgift in die Krebszelle ein, um diese zu zerstören.

T-DXd wird in dieser Studie entweder mit Pembrolizumab, einer Immuntherapie, oder mit Rilvegostomig kombiniert. Rilvegostomig ist ein neuer immuntherapeutischer Wirkstoff, der verschiedene Mechanismen des Immunsystems gleichzeitig beeinflussen soll, um die körpereigene Abwehr gegen den Tumor zu stärken.

Was ist das Ziel der Studie?

Das Hauptziel der Studie ist es zu untersuchen, ob die Kombination von Trastuzumab deruxtecan mit Rilvegostomig oder Pembrolizumab das Fortschreiten der Erkrankung länger verhindern kann als die derzeitige Standardbehandlung aus Chemotherapie und Pembrolizumab.

Darüber hinaus wird untersucht, ob sich die neuen Behandlungsstrategien auf die Gesamtüberlebenszeit auswirken und wie gut die Therapien vertragen werden. Auch die Lebensqualität und die von den Patientinnen berichteten Beschwerden während der Behandlung werden untersucht.

Wie ist der Ablauf der Studie?

Patientinnen, die an der Studie teilnehmen, werden per Zufallsprinzip einem von drei Behandlungsarmen zugeteilt:

Arm 1:
Trastuzumab deruxtecan + Rilvegostomig als Infusion alle drei Wochen.

Arm 2:
Trastuzumab deruxtecan + Pembrolizumab als Infusion alle drei Wochen.

Arm 3:
aktuelle Standardtherapie bestehend aus Chemotherapie mit Carboplatin und Paclitaxel + Pembrolizumab für 6 Behandlungszyklen. Anschließend wird Pembrolizumab als Erhaltungstherapie für bis zu 14 Zyklen weitergegeben.

Die Behandlung wird in allen Studienarmen fortgeführt, bis die Erkrankung fortschreitet, nicht akzeptable Nebenwirkungen auftreten oder andere Gründe für ein Absetzen der Therapie vorliegen.

Während der gesamten Studie finden regelmäßige Untersuchungen statt, um die Wirkung der Behandlung, mögliche Nebenwirkungen und den allgemeinen Gesundheitszustand der Patientinnen zu überwachen.

Gibt es Risiken?

Über mögliche Risiken bzw. Nebenwirkungen, die mit der Teilnahme verbunden sind, werden Sie im Rahmen eines Aufklärungsgesprächs von Ihrem Arzt bzw. Ihrer Ärztin informiert.

Teilnahmevoraussetzungen:

An dieser Studie können Frauen im Alter ab 18 Jahren teilnehmen mit:

  • bestätigter Diagnose eines epithelialen Endometriumkarzinoms. Alle histologischen Typen sind zulässig, mit Ausnahme von Sarkomen (Karzinosarkome sind zulässig).
  • fortgeschrittenem Endometriumkarzinom (Stadium III/IV) bei Erstdiagnose oder erstes Rezidiv des Endometriumkarzinoms
  • zentral nachgewiesener positiver HER2 Status (IHC 3+ oder 2+)
  • bestätigtem pMMR-Status (funktionierender MMR-Reparaturmechanismus)
  • Zuvor darf keine systemische Therapie für die Erkrankung erfolgt sein, ausgenommen: adjuvante/neoadjuvante Chemotherapie oder Radiochemotherapie (bei Rezidiven muss das Wiederauftreten oder Fortschreiten der Erkrankung ≥ 6 Monate nach der letzten Chemotherapie-Dosis eingetreten sein), Behandlung mit Trastuzumab in der adjuvanten/neoadjuvanten Situation und vorherige Strahlentherapie sind erlaubt
  • Nicht erlaubt ist eine vorherige Behandlung mit ADCs oder Immun-Checkpoint-Inhibitoren, einschließlich (aber nicht beschränkt auf) Anti-PD-1/PD-L1/PD-L2- und Anti-CTLA-4-Antikörper sowie therapeutische Krebsimpfstoffe.

Darüber hinaus gibt es aber auch noch weitere Kriterien, die für eine Teilnahme an der Studie erfüllt sein müssen. Weitere Informationen erhalten Sie über Ihre behandelnden Ärzt:innen.

Weitere Informationen zur Studie und Zentren, an denen eine Teilnahme möglich ist sind auf der Studienhomepage zu finden: https://www.astrazenecaclinicaltrials.com/study/D781DC00001/

Diese Studie wird durchgeführt von:

PYNNACLE-STUDIE

PYNNACLE-STUDIE

THERAPIESTUDIE ZUR BEWERTUNG DER WIRKSAMKEIT UND SICHERHEIT DES NEUEN WIRKSTOFFS REZATAPOPT BEI PATIENT:INNEN MIT LOKAL FORTGESCHRITTENEN ODER METASTASIERTEN SOLIDEN TUMOREN

Die PYNNACLE-Studie ist eine klinische Phase-1/2-Studie, in der ein neues Medikament namens Rezatapopt untersucht wird. Die Studie richtet sich an Patient:innen mit verschiedenen fortgeschrittenen oder metastasierten Krebsarten (z. B. Eierstock-, Brust-, Lungen- oder Endometriumkrebs), deren Tumor eine bestimmte genetische Veränderung aufweist, die sogenannte TP53-Y220C-Mutation. Ziel ist es, herauszufinden, wie sicher und wirksam Rezatapopt ist und welche Dosis am besten geeignet ist.

Teilnahme:

Weitere Informationen zur Studie und Zentren, an denen eine Teilnahme möglich ist sind auf der Studienhomepage zu finden: https://www.pynnaclestudy.com/

ENGOT-EN20 / XPORT-EC-042 (Rekrutierung abgeschlossen)

ENGOT-EN20 / XPORT-EC-042
Die Rekrutierung in der XPORT Studie wurde im Januar 2026 beendet.

Therapiestudie mit Selinexor als Erhaltungstherapie nach systemischer Therapie bei Patientinnen mit p53-Wildtyp, fortgeschrittenem oder rezidivierendem Endometriumkrebs

Was wird in dieser Studie untersucht?

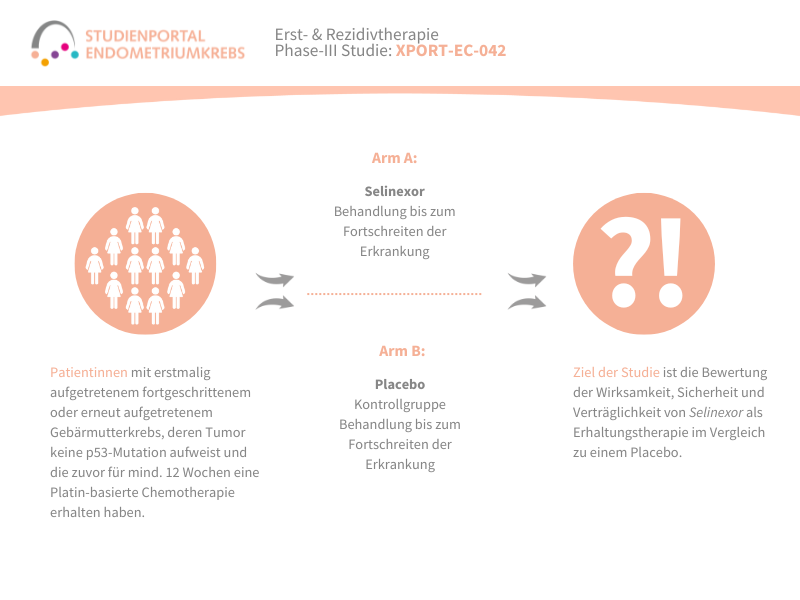
Die XPORT-EC-042 ist eine randomisierte (zufällige Zuteilung in die Behandlungsarme), Placebo-kontrollierte, doppelblinde (Ärzt:innen und Teilnehmerinnen wissen nicht, wer welchem Arm zugeteilt wurde) Phase-3-Studie mit Selinexor als Erhaltungstherapie nach systemischer Therapie bei Patientinnen mit fortgeschrittenem oder rezidivierendem Endometriumkrebs, ohne p53-Mutation im Tumorgewebe.

Die derzeitige Standardtherapie für die Erstbehandlung von fortgeschrittenem oder rezidivierendem Endometriumkrebs ist die intravenöse Verabreichung von Carboplatin und Paclitaxel (Chemotherapie). Obwohl mehr als die Hälfte der Patientinnen auf die Behandlung anspricht, kommt es leider bei fast allen Patientinnen innerhalb kurzer Zeit zu einem Rezidiv (Rückkehr der Erkrankung). Deswegen wird aktuell nach einer Erhaltungstherapie gesucht, die das anfängliche Ansprechen des Tumors auf die Chemotherapie weiter unterstützt und das Wiederauftreten und/oder Fortschreiten der Krankheit durch die Beseitigung von Restkrebszellen verzögert. In bereits vorangegangenen Studien (SIGN und SIENDO) wurden erste Hinweise darauf gefunden, dass Selinexor die Krankheitskontrolle bei Patientinnen mit Endometriumkrebs verbessert. Die XPORT-Studie soll nun darauf aufbauen und die Wirksamkeit von Selinexor als Erhaltungstherapie bei Patientinnen mit Endometriumkarzinom ohne p53-Mutation genauer untersuchen.

Die SIGN-Studie war eine Phase-2-Studie zur Bewertung der Sicherheit und Wirksamkeit von Selinexor bei Patientinnen mit fortgeschrittenen gynäkologischen Malignomen. Die Ergebnisse belegen die Wirksamkeit des Medikaments bei Patientinnen mit stark vorbehandelten gynäkologischen Krebserkrankungen. Die SIENDO ist eine Studie mit Selinexor als Erhaltungstherapie im Vergleich zu Placebo nach einer Kombinations-Chemotherapie bei Patientinnen mit fortgeschrittenem oder wiedergekehrtem Endometriumkrebs. Eine Analyse der SIENDO-Daten zeigte, dass Patientinnen mit Endometriumkrebs ohne p53-Mutation eine bedeutsame Verbesserung durch die Selinexor-Erhaltungstherapie im Vergleich zu Placebo haben. Selinexor war in der SIENDO-Studie außerdem sicher und einigermaßen gut verträglich.

Selinexor ist ein selektiver Inhibitor, also ein Hemmstoff, der speziell ein bestimmtes Protein (Exportin-1) hemmt. Dieses Protein ist zuständig für den Transport von bestimmten Proteinen, Wachstumsregulatoren und Tumor-spezifischen mRNAs aus dem Zellkern heraus. Wird Exportin-1 gehemmt reichern sich diese Proteine im Zellkern an und können dafür sorgen, dass der Zelltod eintritt und somit das Tumorwachstum gehemmt wird.

Was ist das Ziel der Studie?

Das Hauptziel der Studie ist die Bewertung der Wirksamkeit von Selinexor als Erhaltungstherapie im Vergleich zu Placebo. Dafür wird das allgemeine Überleben und das progressionsfreie Überleben (das heißt von Beginn der Behandlung im Rahmen der Studie bis zum weiteren Fortschreiten der Erkrankung), zwischen den beiden Behandlungsarmen verglichen. Außerdem werden die Sicherheit und Verträglichkeit von Selinexor, sowie die Lebensqualität während der Behandlung bewertet.

Wie ist der Ablauf der Studie?

Die Patientinnen werden in einem Verhältnis von 1:1 zufällig einem der zwei Behandlungsarme zugeteilt:

Arm A: Selinexor

Arm B: Placebo

In beiden Behandlungsarmen erfolgt die medikamentöse Behandlung bis zum Fortschreiten der Erkrankung.

Gibt es Risiken?

Über mögliche Risiken bzw. Nebenwirkungen, die mit der Teilnahme verbunden sind, werden Sie im Rahmen eines Aufklärungsgesprächs informiert.

Teilnahmevoraussetzungen:

An dieser Studie können Frauen im Alter ab 18 Jahren teilnehmen:

  • mit neu bestätigter Diagnose von fortgeschrittenem (Stadium-IV) oder rezidiviertem Endometriumkrebs
  • Tumor weist keine p53-Mutation auf
  • Mindestens 12 Wochen Platin-basierte Chemotherapie als Vorbehandlung

Darüber hinaus gibt es aber auch noch weitere Kriterien, die für eine Teilnahme an der Studie erfüllt sein müssen. Weitere Informationen erhalten Sie über Ihre behandelnden Ärzt:innen.

Diese Studie wird unterstützt von:

AGO-OP.6 – ECLAT

AGO-OP.6 – ECLAT

Studie für Patientinnen mit Endometriumkarzinom Stadium I oder II mit hohem Rückfallrisiko – eine multizentrische, prospektive randomisierte kontrollierte Studie

Was wird in dieser Studie untersucht?

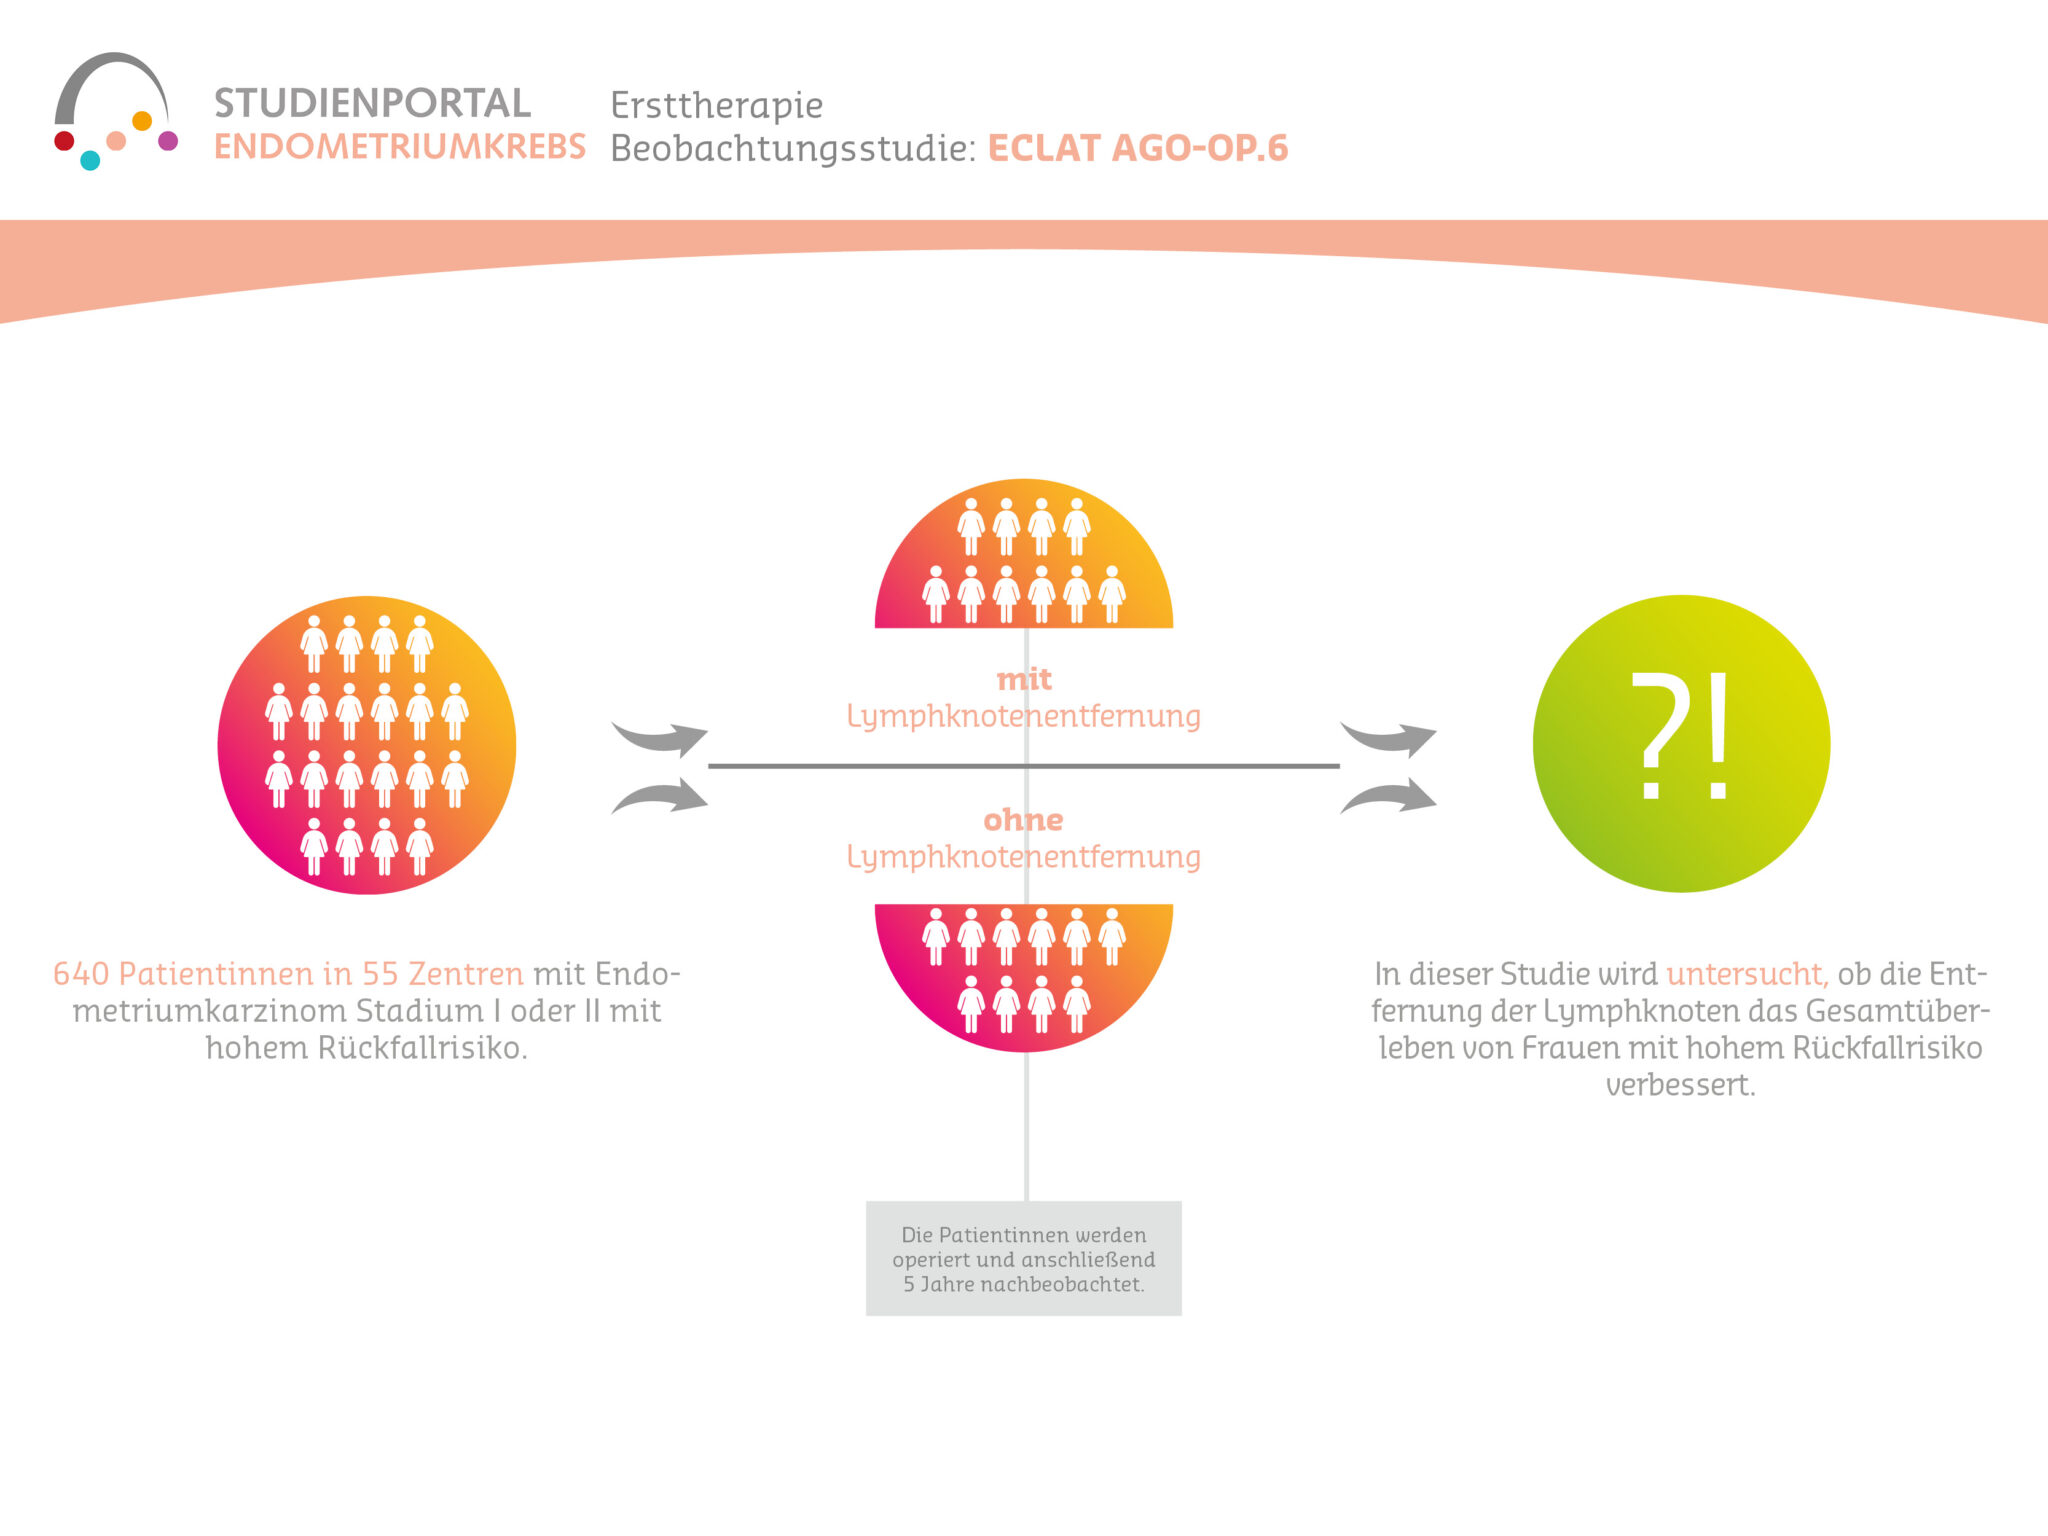
In dieser Studie wird untersucht, ob die Entfernung der Lymphknoten im Becken und neben der Bauchschlagader das Gesamtüberleben von Frauen mit Gebärmutterkörperkrebs mit hohem Rückfallrisiko verbessert.

Was ist das Ziel der Studie?

Die Studie will klären, ob die bisher übliche Entfernung der Lymphknoten im Becken und entlang der Bauchschlagader bei Frauen mit Gebärmutterkörperkrebs mit hohem Rückfallrisiko die Heilungschancen (Gesamtüberleben) verbessert. Wenn dies der Fall ist, sollte diese Operation weiterhin empfohlen werden, wenn nicht, sollte künftig darauf verzichtet werden.

Wie ist der Ablauf der Studie?

Die Studie wird deutschlandweit in etwa 55 Zentren durchgeführt und es sollen insgesamt 640 Patientinnen untersucht werden. Es handelt sich um eine klinische Studie, bei der die Patientinnen operiert und anschließend 5 Jahre nachbeobachtet werden.

Es ist eine prospektive randomisierte 2-armige, multizentrische, offene Studie.

Geeignete Patientinnen erhalten nach dem Zufallsprinzip entweder die bisher übliche Lymphknotenentfernung oder es wird darauf verzichtet. Für alle Patientinnen wird angesichts des hohen Rückfallrisikos eine Bestrahlung von der Scheide aus (Brachytherapie) und eine Chemotherapie (carboplatin/paclitaxel) als unterstützende Behandlung nach der Operation empfohlen.

Gibt es Risiken?

Über mögliche Risiken bzw. Nebenwirkungen, die mit der Teilnahme verbunden sind, werden Sie im Rahmen eines Aufklärungsgesprächs informiert.

Teilnahmevoraussetzungen:

An dieser Studie können Frauen im Alter von 18-75 Jahren teilnehmen, bei denen folgende Kriterien erfüllt sind:

Auszug aus den Einschlusskriterien:

  • Histologisch bestätigtes Endometriumkarzinom, klinisches Stadium I oder II, hohes Rückfallrisiko
    Keine vorhergehende Operation bzgl. des Endometriumkarzinoms
  • oder Operation nach Hysterektomie (operative Entfernung der Gebärmutter) innerhalb von 8 Wochen, wenn noch keine LNE durchgeführt wurde
  • Keine vergrößerten Lymphknoten
    Performance Status ECOG 0-1

Auszug aus den Ausschlusskriterien:

  • Rückfall eines Endometriumkarzinoms
  • Sarkome
  • FIGO Stadium III oder IV
  • Vorangegangene Chemo-, Radio- oder endokrine Therapie für Endometriumkarzinom

Darüber hinaus gibt es weitere Kriterien, die für eine Teilnahme an der Studie erfüllt sein müssen. Interessierte Patientinnen sollten mit einem Prüfarzt/-ärztin an einem Studienzentrum sprechen, der/die prüfen kann, ob Sie für diese Studie in Frage kommen.

In dieser Studie wird untersucht, ob die Entfernung der Lymphknoten im Becken und neben der Bauchschlagader das Gesamtüberleben von Frauen mit Gebärmutterkörperkrebs mit hohem Rückfallrisiko verbessert.